RNAの変化はタンパク質の変化をどこまで反映するか:同じ細胞の表面タンパク質で確かめる
同じ細胞でRNAと表面タンパク質を測ったCRISPRノックアウトの公開データを再集計し、RNAの変化がタンパク質の変化をどこまで反映するかを調べた。ノイズを補正した相関は0.42で、標的のmRNAがほぼ下がらないままタンパク質が下がる組もあった。
On this page
摂動予測モデルの多くはRNAの変化を対象とするが、薬の標的や免疫細胞が認識する表面分子の多くはタンパク質である。本記事は、同じ細胞でRNAと表面タンパク質を測ったメラノーマ細胞のCRISPRノックアウト公開データ(Perturb-CITE-seq)を再集計し、ノックアウトによるRNAの変化とタンパク質の変化がどこまで対応するかを調べた。ノックアウトした遺伝子そのものでは、タンパク質が0.5以上低下した16組(遺伝子×条件)のうち5組(CD274とCD58の2遺伝子)で、mRNAの低下が0.1未満だった。PD-L1(CD274)は3条件すべてがこれに当たった(この数え方は結果を見た後に決めた)。他の遺伝子を壊した間接の効果13,251組では、RNAとタンパク質の変化のPearson相関が0.26で、測定ノイズを補正すると0.42(感度解析で0.40〜0.52)だった。信頼区間は計算していない。主解析の0.42は、事前に定めた記述規則では「十分には反映しない」に該当し、RNAの変化だけからタンパク質の変化を読み取ることには限界がある。この相関は同一データ内の関連であって予測モデルの性能ではなく、結果は表面タンパク質19種、患者由来の1つのメラノーマ細胞モデル、ノックアウトに限られる。
背景と目的
摂動後の細胞の応答を予測するモデルのうち、GEARSやscGenは、単一細胞のRNA発現データで学習し、摂動後のRNA発現の変化を予測する (1, 2)。細胞を計算機上で再現するVirtual Cellの構想は、多層・多モダリティのモデルを目指している (3)。しかし、薬の標的や、免疫細胞が認識する表面の分子の多くはタンパク質である。RNAを対象にしたモデルの評価がタンパク質レベルの判断にどこまで使えるかは、RNAの変化とタンパク質の変化がどこまで対応するかに依存する。
mRNAとタンパク質の量は一定程度は対応するが、mRNA量だけではタンパク質量を説明しきれない場面が多いことが知られている。Schwanhäusserらは哺乳類の培養細胞で5,000以上の遺伝子についてmRNAとタンパク質の量と半減期を同時に測り、両者の量は以前の想定より相関する一方、半減期には相関がなく、タンパク質量は主に翻訳の段階で制御されると報告した (4)。Liuらは、定常状態から短時間の適応までの複数の場面でmRNA量とタンパク質量の関係を総説し、転写産物量だけでは多くの場面でタンパク質量を予測できないと結論した (5)。BuccitelliとSelbachの総説は、両者の相関は通常それなりに高いが、トランスクリプトームとプロテオームは互いに重複しない情報を与えると述べる (6)。差次的に発現したmRNAは、そうでないmRNAより対応するタンパク質との相関が高いことが、薬剤処理した卵巣がん異種移植モデルの29遺伝子で報告されている (7)。これらは主に細胞や遺伝子の間での量の比較か、薬剤処理後の時間経過の観察であり、CRISPRによる遺伝子破壊後の「変化」どうしが同じ細胞でどこまで一致するかは別の問いである。
データは、Frangiehらが公開したメラノーマ細胞のPerturb-CITE-seqである (8)。Perturb-CITE-seqは、CRISPRで遺伝子を1つずつノックアウト(機能を壊すこと)したうえで、1細胞ずつRNAと表面タンパク質を同時に測る方法である。原著は、RNAに加えてタンパク質を測ることで、がん細胞の免疫逃避の機構を調べている (8)。また原著は、条件間(対照、IFNγ、共培養)で見られたタンパク質の差のうち、対応する転写産物でも観察されたのは一部であり、RNAとタンパク質の同時測定が重要だと述べている (8, 原著のFigure 3c)。ECCITE-seqでPD-L1の制御因子を調べたPapalexiらも、同時測定のデータから転写による制御と転写後の制御を区別している (9)。本記事は、同じデータで条件間の差ではなく、ノックアウトごとの変化の対応を数値で示す。
本記事の問い(question of interest、QOI)は、CRISPRノックアウトによるある遺伝子のmRNAの変化が、その遺伝子がコードする表面タンパク質の変化にどこまで対応するか、である。ここでいう対応は、同一データ内での相関や一致であり、保留したデータに対する予測性能ではない。対象を二つに分けた。
- (a) 直接の標的:ノックアウトした遺伝子そのもののタンパク質。
- (b) 間接の効果:他の遺伝子をノックアウトしたときの、測定したタンパク質の変化。
使いみち(context of use、COU)は、RNAだけで学習・評価した摂動予測を、タンパク質レベルの判断(標的の発現、表面抗原、免疫からの逃避)に使うときの物差しを与えることである。特定のモデルの性能は評価しない。
方法
データ
Frangiehらは、患者由来の1つのメラノーマ細胞モデルでCRISPRノックアウトのスクリーニングを行い、3つの条件で培養した (8)。解析された細胞は各条件で生存していた細胞であり、共培養ではT細胞による殺傷を生き延びた細胞だけが残る (8)。
- 対照(何もしない)。
- IFNγ(免疫のシグナル分子であるインターフェロンγ)で刺激。
- がん細胞を攻撃するT細胞と一緒に培養(共培養)。
入力にはscPerturbの公開版を使った (10, 11)。データはCC BY 4.0で、登録なしに取得できる。
- 218,331細胞。
- 表面タンパク質20種。抗体に付けたDNAのタグを数えて測る(antibody-derived tag、ADT)。この測定法はCITE-seqに由来する (12)。
- ほかに、背景の目安になるアイソタイプ対照(標的を持たない抗体)が4種ある。
- 20種のうち、対応する遺伝子のRNAが測られている19種を使った。
ノックアウトした遺伝子のうち、30細胞以上の組が残ったのは236遺伝子だった(results/all-pairs.csv)。
ノックアウト細胞の割り当ては、scPerturb版のラベルをそのまま使った。Frangiehらは、ガイドRNAを検出した細胞でも摂動が成功しているとは限らないとして、成功の確率で割り当てを更新している (8)。本記事は、摂動が効いていない細胞を除く処理を行っておらず、scPerturb版でそのような処理がされているかも確認していない。
値と変化の定義
- RNA: 各細胞のカウントを総数10,000に揃え(CP10k)、log1p(1を足して自然対数を取る変換)をかけた。
- タンパク質: ADTのカウントを、細胞ごとにCLR(centered log-ratio)で正規化した。CLRは、log1p(カウント)から、その細胞における19種のlog1p変換値の平均を引いたものである。StoeckiusらはADTを1細胞内の組成データとみなしてCLRで変換した (12)。Frangiehらは別の正規化(対応するIgG対照のカウントとの比の対数)を使っており (8)、本記事のタンパク質の値は原著の正規化とは異なる。
- 変化: ノックアウト × 条件ごとに細胞の平均を取り、同じ条件の対照細胞の平均との差を変化とした。30細胞未満の組は除いた。RNAはlog1pの差、タンパク質はCLRの差であり、どちらも自然対数の単位で、無次元である。通常の比の対数なら−1は約0.37倍だが、本解析の平均log1p差や中心化したCLR差を、分子数の約6割減少へ直接換算することはできない。ただしRNAのlog1pの差は、発現量が低い遺伝子では同じ相対変化でも小さな値になる。この記事では各遺伝子の基準の発現量を報告していないため、RNAの変化の大きさを相対変化に換算できない。
ノイズの補正と判断の規則
測定にノイズがあると、RNAとタンパク質の変化の相関は実際より弱く見える。そこで、次の手順で相関を補正した。
- ノックアウトの細胞と対照の細胞を、それぞれ乱数で無作為に2つに分けた(seedは20261020に固定)。2つの半分は細胞を共有しない。
- 半分ずつの変化どうしがどれだけ一致するか(信頼性)を、RNAとタンパク質それぞれで求めた。半分の細胞での信頼性は、Spearman–Brownの式 (13, 14) で全細胞での値に換算した。この式は、測定を2倍にしたときの信頼性を、半分のときの値から求める。
- 相関を2つの信頼性の積の平方根で割った(減衰の補正 (15))。これは、ノイズが無ければ得られたはずの相関の推定であり、ノイズが独立であることを仮定している。
- 「タンパク質が大きく変わった組」は、半分どうしの差から求めたノイズの標準偏差の、3倍以上変わった組とした。
ここでの信頼性は、細胞の標本抽出によるノイズだけを反映する。半分どうしで再現する系統的な差(抗体の特異性、正規化の癖、ノックアウトが細胞の状態を動かすことによるRNAとタンパク質の共通の変動)は信号として数えられ、補正では除かれない。
事前に決めた判断の規則は、補正した相関が0.5未満なら「RNAの変化はタンパク質の変化を十分には反映しない」、0.5〜0.8なら「部分的に反映する」、0.8以上なら「よく反映する」と書く、というものだった。0.5と0.8の閾値は本解析で便宜的に定めた区切りで、統計的な根拠は無い。
解析計画と事後の変更
- 解析計画は計算前に固定した(2026-10-20)。
- 最初の計算では、対照の細胞を分割していなかった。これでは信頼性が高めに出るため、分割するよう直した。補正した相関は0.422から0.423で、ほぼ変わらなかった。
- 結果を見た後に加えた指標と感度解析には「事後」と記す。直接の標的で「タンパク質がはっきり下がった」組の閾値(CLRで0.5以上の低下)、その組に限った数え方、CLRの性質に対応する二つの感度解析、タンパク質ごとの相関の中央値、中心化した相関、大きく変わった組だけの相関が該当する。
- CLRは、RNAに対応する遺伝子がある19種で計算した。計画には20種と書いていたが、CD279(PDCD1)はRNAの対応が無く除いた。
- 感度解析「ガイドRNAが1つ以下」は、計画ではMOI(感染多重度)が1の細胞に限るとしていた。実装では、ガイドが1つ以下の細胞とし、対照にはガイド未検出の細胞を含めている。
実装の確認
- 独立の再計算: h5pyでファイルを直接読み、総カウントの計算、CLR、群の平均を別のコードで書き直した。直接の標的の値は差の最大が4.9×10⁻⁶で、間接の効果の相関(0.26475)と組の数(13,251)も一致した(
results/validation.json)。 - 単体の検査: 合成データで、次の4点を確かめた(
test_analysis.py)。 - 同じ条件の対照との差の計算。
- Spearman–Brownの式。
- 減衰の補正で真の相関を回復できること。
- CLRの各行の和が0になること。
- 再現性: 同じseedで再実行すると、結果のファイルがバイト単位で一致した。入力はSHA-256で固定した。
結果
ノックアウトした遺伝子自身のRNAとタンパク質
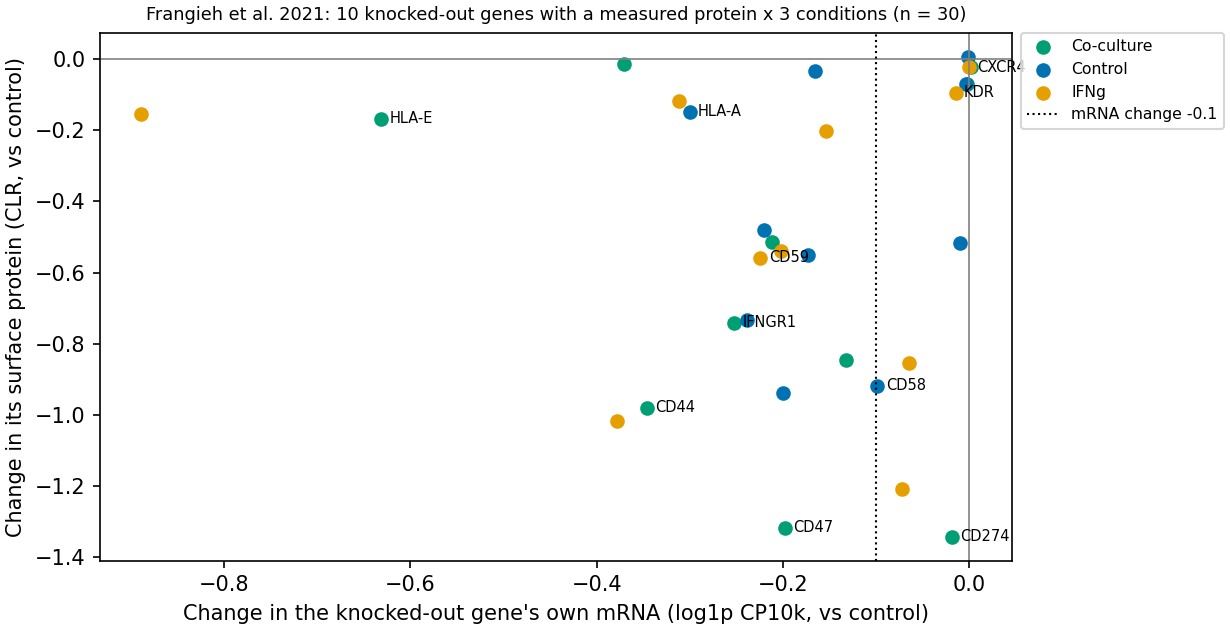
図1 ノックアウトした遺伝子自身のmRNAの変化とタンパク質の変化。 10遺伝子 × 3条件 = 30点(横軸:mRNAの変化、log1pの差。縦軸:タンパク質の変化、CLRの差。単位はどちらも自然対数)。点線はmRNAの変化が−0.1の位置を表す。
表1に、ノックアウトした遺伝子ごとの値(3条件の平均)を示す。
表1 ノックアウトした遺伝子自身のmRNAとタンパク質の変化(3条件の平均)
| Knocked-out gene | mRNA change (mean of 3 conditions) | Protein change (mean of 3 conditions) |
|---|---|---|
| CD274 (PD-L1) | −0.03 | −1.02 |
| CD58 | −0.10 | −0.87 |
| CD47 | −0.26 | −1.09 |
| CD44 | −0.26 | −0.75 |
| CD59 | −0.22 | −0.52 |
| IFNGR1 (CD119) | −0.19 | −0.50 |
| HLA-A | −0.33 | −0.09 |
| HLA-E | −0.56 | −0.12 |
注:mRNAはlog1pの差、タンパク質はCLRの差。変化がほとんど測れなかったCXCR4とKDRは表から除いた。表は3条件の平均で、以下の数え方は条件ごとに判定した。PD-L1はCD274遺伝子がコードするタンパク質、IFNGR1はインターフェロンγ受容体1、HLAはヒト白血球抗原である。B2Mはβ2ミクログロブリン(HLAクラスI分子の構成要素)である。出所:results/direct-targets.csv。
数え方と結果は次のとおりである。
- 計画どおりの指標: 30組のうち、mRNAの低下が0.1未満だったのは11/30(37%)だった。ただしこの中には、タンパク質も変わらなかった組(CXCR4、KDR)が含まれる。そこで、結果を見た後に次の数え方を加えた(事後)。
- 対象: 10遺伝子 × 3条件 = 30組から、CXCR4とKDRの6組を除いた24組を見た。
- タンパク質がはっきり下がった組: 16/24組あった(CLRで0.5以上の低下。この閾値も事後に決めた)。
- mRNAがほとんど下がらなかった組: その16組のうち5組(31%)で、mRNAの低下が0.1未満だった。CD274は3条件すべて、CD58は2条件(IFNγで0.07、対照で0.099の低下。後者は境界ぎりぎり)である。
- 遺伝子単位の数え方: タンパク質がはっきり下がった組を持つ6遺伝子(CD274、CD44、CD47、CD58、CD59、IFNGR1)のうち、mRNAがほとんど下がらない条件があったのはCD274とCD58の2遺伝子である。3条件は同じ遺伝子の繰り返しで独立な観測ではないため、5組を5件の独立な例として数えることはできない。残る11組でも、mRNAの低下は0.13〜0.38で、同じ組のタンパク質の低下(0.5〜1.3)より小さかった(
results/direct-targets.csv)。ただしmRNAはlog1p、タンパク質はCLRで尺度が異なるため、大きさを直接比べることはできない。
mRNAがこの程度しか下がらない理由は、本解析では確かめていない。可能性として、次の説明がある。
- ナンセンス変異依存mRNA分解(NMD)が完全でない: CRISPRのノックアウトは、DNAに小さな欠失や挿入を入れて、終止コドンを早期に出現させ、タンパク質を作れなくする。壊れたmRNAを分解する仕組み(NMD)が十分に働かなければ、mRNAの量はあまり変わらない。NMDの効率は終止コドンの位置で変わり、最後のエクソン接合部より下流では効きにくい (16)。また、CRISPRによる変異で、想定と異なるmRNAやタンパク質が約半数の細胞株で作られることが報告されている (17)。
- 測り方: mRNAの3'末端側を数える測定では、編集された位置の違いは見えない。
- 細胞の混在と割り当ての誤り: 編集されていない細胞が混ざっている、あるいはガイドRNA(CRISPRで標的を指定する短いRNA)の割り当てを誤っている。ただし、未編集細胞の混在は両指標を弱めうるものの、低発現のlog1p変換と組成を基準にしたCLRでは、同じ混在率でも変化量は比例しない。平均CLRの低下だけから、タンパク質を失った細胞の割合や、その細胞内のmRNAを逆算することはできない。細胞ごとの分布と編集状態を確認していないため、混在だけで説明できるかも判定していない。
- 条件による誘導: IFNγなど条件による誘導の影響。
どの説明であっても、RNAだけを見ると、これらのノックアウトは「効いていない」ように見える。
逆向きの例が、HLA-AとHLA-Eである。mRNAは下がったのに、タンパク質はほとんど変わらなかった。
- HLA-E: タンパク質の平均がアイソタイプ対照の平均を超えておらず(
results/protein-background.csv)、背景レベルで測れていない可能性が高い。ADTの背景ノイズは、アイソタイプ対照や空の液滴を使って推定し補正する方法が提案されている (18)。本記事の「アイソタイプ対照の平均を超える」は、それより簡便な目安である。 - HLA-A: 抗体がHLA-Aだけでなく、ほかのHLAクラスI分子(HLA-B、HLA-C)も認識しているなら、説明がつく。原著はMHCクラスIを「HLA-A,B,C」とまとめて表記している (8)。この項目の抗体のクローンは補足表を確認しておらず、HLA-A単独を測っているかは未確認である。
CXCR4とKDRは、RNAもタンパク質もほとんど変わらなかった。KDRのタンパク質も背景レベルで、この細胞ではもともと発現が低いとみられる。
他の遺伝子を壊したときの間接の効果
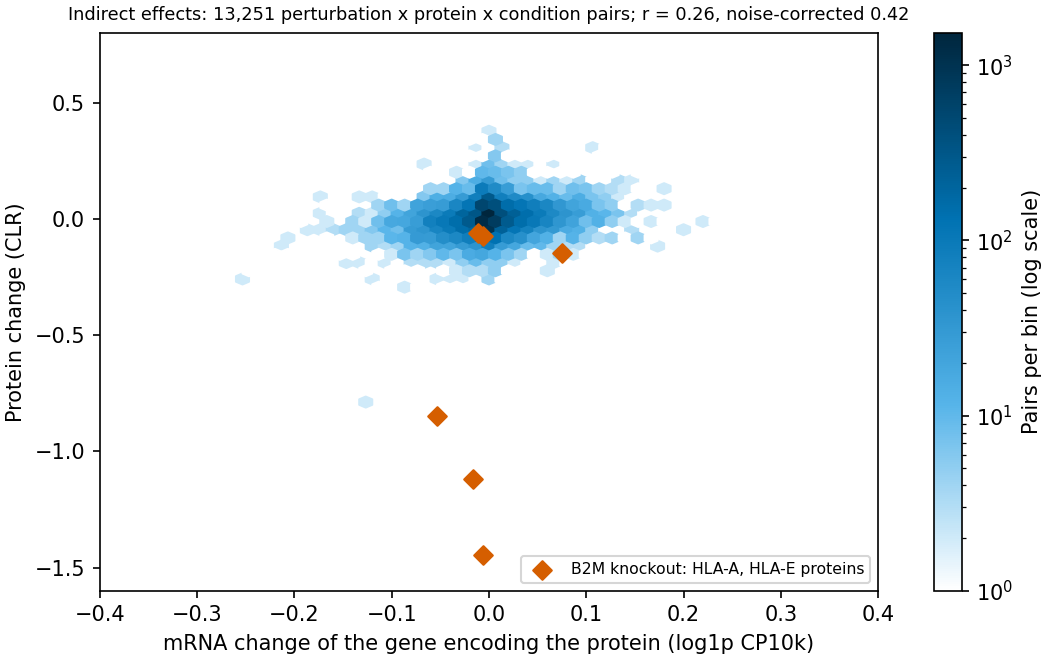
図2 間接の効果:mRNAの変化とタンパク質の変化。 ノックアウトした遺伝子と別の遺伝子のタンパク質の組(13,251組)について、mRNAの変化(横軸)とタンパク質の変化(縦軸)を並べた。色は組の密度を表す。赤いひし形は、B2Mを壊したときのHLA-AとHLA-Eのタンパク質を示す。横軸の範囲(−0.4〜0.4)の外にある18組は図に入れていない。単位は図1と同じ。
ここでの相関は、ノックアウト × タンパク質19種 × 3条件のうち30細胞以上の組から、直接の標的の30組を除いた13,251組をまとめて計算したPearson相関である(236遺伝子のノックアウト)。同じノックアウトや同じ対照を共有する組を含むため、組は互いに独立ではない。結果を表2に示す。
表2 間接の効果の主解析
| Metric (main analysis, 13,251 pairs) | Value |
|---|---|
| Correlation between RNA and protein changes | 0.26 |
| Split-half reliability (RNA/protein, converted to all cells) | 0.62/0.64 |
| Correlation corrected for attenuation | 0.42 |
| Pairs with a large protein change (at least 3 × noise) | 576 pairs |
| Of these, proportion with the same direction of mRNA change (50% by chance) | 67% |
| Correlation among pairs with a large protein change | 0.49 |
注:向きが一致した組は387/576である。出所:results/indirect-summary.csv。「偶然なら50%」は、両指標の符号が独立で正負の周辺比率が釣り合う場合の比較値にすぎず、実データの帰無分布を推定したものではない。
補正した相関0.42は、事前に決めた規則では「十分には反映しない」側に入る。プール全体で0.5を超えたのは、事後に加えた感度解析の1つ(0.52)だけだった。条件を分けると、共培養では主解析(CLR)の0.49に対し、正規化や対象を変えた設定で0.49〜0.56となり、0.5を超えるものがあった(results/indirect-summary.csv)。0.5は規則上の区切りであり、0.42と0.52の差は解析の選び方で動く範囲に収まっている。RNAの変化でタンパク質の変化を回帰したときの傾きは0.39だった。
まとめ方の影響は次のとおりである。
- タンパク質 × 条件ごとに平均を引いて(中心化して)から計算しても、相関は0.27で変わらなかった。タンパク質ごとの平均的な差が、相関を作っているわけではない。
- タンパク質 × 条件ごとに別々に相関を取ると、中央値は0.15だった。1つのタンパク質で見ると、多くのノックアウトでは変化が小さく、相関はさらに低い。
条件別の補正した相関は、対照で0.49、IFNγで0.34、共培養で0.49だった。対照の条件では、RNAの信頼性が0.25と低かった。変化そのものが小さく、補正の値は不確かである。条件間の差に区間は付けておらず、差の有無は判断できない。
感度解析の結果を表3に示す。
表3 感度解析での補正した相関
| Setting | Corrected correlation |
|---|---|
| Main analysis (CLR, all cells) | 0.42 |
| Cells with 1 or fewer guide RNAs (control includes cells with no detected guide) | 0.40 |
| Protein normalized by total ADT | 0.44 |
| Protein normalized by total RNA counts (post hoc) | 0.48 |
| Restricted to the 14 proteins above background (post hoc) | 0.52 |
注:「背景を超える」は、タンパク質の平均がアイソタイプ対照の平均を超えることを指す。出所:results/indirect-summary.csv。
事後の2つの感度解析を加えたのは、CLRの性質のためである。CLRは19種の平均を基準にするので、1つのタンパク質が大きく下がると、他のタンパク質が見かけ上上がる。実際、B2Mを壊したときには、HLA-Aが下がる一方で、HLA-AとHLA-Eを除く17種の多くがCLRで上がっていた(条件ごとの中央値0.04〜0.09、最大0.34)。総RNAカウントで正規化すると補正後の相関は0.48で、背景を上回る14種に限ると0.52だった。補正した相関の範囲は0.40〜0.52で、その二乗は0.16〜0.27である。測定誤差の独立性などの補正仮定が成り立つ場合の、潜在的な変化の単純な線形関連の目安である。未知摂動での説明率や予測性能の上限ではない。
なお、半分どうしで再現する共通の変動には、ノックアウトが細胞周期や細胞の複雑さ(UMI数)などの細胞状態を動かし、RNAとタンパク質を同時に動かす効果が含まれうる。Frangiehらはこれらを共変量として扱ったが (8)、本記事は調整していない。この寄与を分離できないため、0.42を、遺伝子ごとの転写から翻訳への対応の強さそのものとして読むことはできない。
B2Mを壊すと、HLA-A(の抗体で測った)タンパク質はCLRで0.85〜1.45下がった。一方、HLA-AのmRNAの変化は−0.05〜−0.01だった。B2MはHLAクラスI分子の構成要素であり、B2Mの変異によるMHCクラスI提示の喪失は、臨床的な免疫療法耐性の機構として知られ、原著もそう述べる (8)。そのため、B2Mを壊すとHLA-AのRNAは作られていても、タンパク質が表面で検出されなくなったという解釈が可能である。この機構自体は本解析では検証していない。HLA-AのRNAを見る限り、この効果は見えない。この組は、RNAとタンパク質の食い違いが翻訳後の過程で生じうるという解釈と整合する一例である。B2Mの組を除いても、補正前の相関は0.27で、ほぼ変わらなかった(results/b2m.csv、results/all-pairs.csv)。
考察
RNAだけの評価が見落とす範囲
事実としては、このデータで、補正後の相関は0.40〜0.52で、その二乗は0.16〜0.27だった。この二乗は、補正仮定の下で19種をまとめた潜在的な線形関連の目安であり、未知の摂動への予測説明率ではない。タンパク質が大きく変わった576組のうち189組では、mRNAの変化の符号が一致しなかった。この数には、mRNAの変化がノイズの範囲にとどまる組も含まれ、「mRNAが動かなかった」と「逆向きに動いた」を区別していない。
解釈として言えるのは、このデータでは、RNAの変化からタンパク質の変化への直線的な対応が部分的だということである。測ったのは同一データ内の相関であり、保留したノックアウトに対する予測誤差ではない。タンパク質ごとに傾きを変える、非線形にするなどの関数を当てはめた場合の精度は評価していない。対応が弱い原因が、翻訳後の制御のような生物学的な差か、抗体や正規化に由来する測定上の差か、ノックアウトが細胞状態を動かすことによる共通の変動かは、このデータでは分けられない。
免疫からの逃避や抗体医薬の標的の発現のように、タンパク質で決まる判断に、RNAの変化だけの予測をそのまま使うことは、少なくともこのデータでは支持されない。ただし、本記事は特定のモデルを評価しておらず、モデルの予測がRNAの変化を正しく再現したとしても、同じ限界が残るという意味にとどまる。
標的遺伝子そのもののmRNAが下がらないことは、ノックアウトが効いていないことを意味しない。タンパク質が下がった6遺伝子のうち2遺伝子(CD274、CD58)で、mRNAはほぼ下がらない条件があったからである。標的のmRNAの変化を評価指標の「効果の大きさ」に使うと、この2遺伝子のような効果を見落とす。残る4遺伝子ではmRNAも0.1以上下がっており、全遺伝子に当てはまる性質ではない。
タンパク質の側にも測定の限界がある。抗体で測る表面タンパク質は20種程度に限られ、抗体の特異性や背景の影響を受ける。RNAとタンパク質のどちらが「正しい」かではなく、両方を測ったときにどこで食い違うかを示すことが、この解析の位置付けである。
先行研究との照合
Frangiehらは、条件間のタンパク質の差のうちRNAでも見えたのは一部だとする一方、T細胞による殺傷への感受性に関わる遺伝子はRNAとタンパク質で概ね同調して制御されると述べる (8)。本記事の結果はこの二つの記述と矛盾しない。CD47、CD58、IFNGR1のように、RNAとタンパク質の低下の向きは一致しても、大きさの対応は部分的だったからである。原著は条件間の比較、本記事はノックアウトごとの変化を対象としており、数値は直接比較できない。
Koussounadisらは、薬剤処理した異種移植モデルの29遺伝子で、差次的に発現したmRNAは対応するタンパク質との相関が高いと報告した (7)。本記事でタンパク質が大きく変わった組に限った相関(補正前0.49)が全体(補正前0.26)より高いことは、方向としては似ている。しかしKoussounadisらはmRNAの変化で選び、本記事はタンパク質の変化で選んでいる。選択の軸が逆で、系も異なるため、一致とも不一致とも言えない。
Papalexiらは、PD-L1の制御因子をRNAとタンパク質の同時測定で調べ、転写による制御と転写後の制御を区別し、摂動が効いていない細胞を除くmixscapeを開発した (9)。本記事にはこの除外がなく、除外した場合の効果の大きさへの影響は評価していない。
文献の確認範囲は次のとおりである。Frangiehらは本文を読んだ。それ以外の引用文献は、要旨と書誌情報の範囲で確認した。
結果が変えること
原著の読み方については、Frangiehらが同時測定の重要性を述べる根拠のうち、表面タンパク質19種については、RNAの変化との対応が補正後も0.40〜0.52にとどまることが数値で示された。ただし値は、原著と異なるCLRの正規化と、割り当てを更新しないラベルでの値である。
RNAの変化の再現度で摂動予測モデルを比べている評価は、表面タンパク質に関する問いについての順位を保証しない。本解析の補正仮定とプールした単純な線形関係では、対応する相関の二乗は0.16〜0.27だった。ただし、これはタンパク質をまとめた1本の関係であり、タンパク質や条件ごとの関係を推定した場合は未検討である。
直接の標的のノックアウト効率をmRNAで確認する設計は、CD274やCD58のような遺伝子を取りこぼす。このデータでタンパク質が下がった6遺伝子のうち2遺伝子では、効率の指標にタンパク質の測定が必要だった。ただし遺伝子数が少なく、どの遺伝子ならmRNAで確認できるかを前もって決める規則は、このデータからは導けない。
条件別の補正相関は0.34〜0.49と幅があり、共培養では正規化で0.5を超える設定もあった。RNAからタンパク質への対応が条件によって異なるなら、1つの条件で求めた対応を別の条件へ移すことはできない。ただし条件間の差には区間を付けておらず、差があるとは言い切れない。
限界
- 一般化: 患者由来の1つのメラノーマ細胞モデルの結果であり、他の患者、他の細胞種、細胞内のタンパク質、リン酸化などの修飾、ノックアウト以外の摂動(阻害剤、CRISPRa)に当てはまるかは分からない。
- 評価の種類: 相関と一致率は同一データ内の関連であり、保留したデータでの予測性能ではない。
- 対象の偏り: 19種のタンパク質は、免疫に関わる表面分子に偏っている。
- 抗体の特異性: 抗体が別の分子も認識している可能性がある(HLA-Aなど)。CITE-seq抗体のクローンは確認していない。
- 正規化と尺度: タンパク質の正規化の方法で値が変わる(感度解析で幅を示した)。原著はIgG対照との比を使っており、本記事のCLRとは異なる。RNAのlog1pの差は発現量に依存し、タンパク質のCLRの差と大きさを直接比べられない。
- 共通の変動: 補正は標本抽出のノイズだけを除く。ノックアウトが細胞状態を動かすことによる共通の変動は、相関に含まれうる。
- 共培養の選択: 共培養の細胞はT細胞による殺傷を生き延びた細胞であり、その条件の変化には選択の影響が含まれうる。
- 時間差: RNAとタンパク質は同じ時点で測っており、時間差(RNAが先に変わり、タンパク質が後で変わる)は分からない。
- 不確実性: 向きの一致率や相関の信頼区間は計算していない。組は同じノックアウトや対照を共有し独立でないため、単純な区間は適さない。信頼性は1回の無作為分割から求めた。条件間の差にも区間は無い。
- 閾値: タンパク質がはっきり下がったとする0.5、mRNAが下がらなかったとする0.1、大きく変わったとする3倍、判断の規則の0.5と0.8は任意の基準である。5/16という数え方はこれらに依存し、CD58の対照での低下(0.099)は閾値の直前にある。この5組は2遺伝子の繰り返しを含む。
- ノックアウト効率と割り当て: 編集の有無は検証しておらず、ガイドRNAの割り当てはscPerturb版のラベルのままで、摂動が効いていない細胞は除いていない。除いた場合に効果の大きさがどう変わるかは未評価である。
- 文献の確認範囲: 本文を読んだのはFrangiehらだけである。他の文献の記述は要旨の範囲に限る。
結論
このデータ(患者由来のメラノーマ細胞1モデル、CRISPRノックアウト、表面タンパク質19種)では、RNAの変化はタンパク質の変化を、事前に決めた規則でいう「十分には反映しない」程度にしか反映しなかった。ノックアウトした遺伝子そのものでは、タンパク質がはっきり下がった6遺伝子のうち2遺伝子(CD274、CD58)で、mRNAの低下が0.1未満の条件があった(16組中5組)。標的のmRNAは、効果の指標として使えない場合がある。間接の効果では、補正した相関が0.42(感度解析で0.40〜0.52、共培養に限ると最大0.56)で、主解析では事前に決めた0.5を下回った。これは同一データ内の関連であり、予測モデルの性能ではない。不確実性の区間は付けておらず、結果は1つの細胞モデルと1つの測定法に限られる。
データとコードの公開状況
解析計画、取得・集計・検査・図・独立再計算のコード、入力のSHA-256、結果の表と検証結果を、配布資料に含めた。入力のh5adファイル(約1.5 GB)は同梱せず、scPerturbのZenodo(CC BY 4.0)から取得する (11)。再実行は次の順で行う。
python acquire.py && python test_analysis.py && python analysis.py && python figures.py && python validate.py
環境はPython 3.12で、anndata、h5py、numpy、scipy、pandas、matplotlib、requestsを使う。乱数seedは20261020に固定した。図は本解析から作成し、原著の図を転載していない。
参照
- Roohani Y, Huang K, Leskovec J. Predicting transcriptional outcomes of novel multigene perturbations with GEARS. Nat Biotechnol. 2024;42(6):927–935. doi:10.1038/s41587-023-01905-6.
- Lotfollahi M, Wolf FA, Theis FJ. scGen predicts single-cell perturbation responses. Nat Methods. 2019;16(8):715–721. doi:10.1038/s41592-019-0494-8.
- Bunne C, Roohani Y, Rosen Y, Gupta A, Zhang X, Roed M, et al. How to build the virtual cell with artificial intelligence: priorities and opportunities. Cell. 2024;187(25):7045–7063. doi:10.1016/j.cell.2024.11.015.
- Schwanhäusser B, Busse D, Li N, Dittmar G, Schuchhardt J, Wolf J, et al. Global quantification of mammalian gene expression control. Nature. 2011;473(7347):337–342. doi:10.1038/nature10098.
- Liu Y, Beyer A, Aebersold R. On the dependency of cellular protein levels on mRNA abundance. Cell. 2016;165(3):535–550. doi:10.1016/j.cell.2016.03.014.
- Buccitelli C, Selbach M. mRNAs, proteins and the emerging principles of gene expression control. Nat Rev Genet. 2020;21(10):630–644. doi:10.1038/s41576-020-0258-4.
- Koussounadis A, Langdon SP, Um IH, Harrison DJ, Smith VA. Relationship between differentially expressed mRNA and mRNA-protein correlations in a xenograft model system. Sci Rep. 2015;5:10775. doi:10.1038/srep10775.
- Frangieh CJ, Melms JC, Thakore PI, Geiger-Schuller KR, Ho P, Luoma AM, et al. Multimodal pooled Perturb-CITE-seq screens in patient models define mechanisms of cancer immune evasion. Nat Genet. 2021;53(3):332–341. doi:10.1038/s41588-021-00779-1.
- Papalexi E, Mimitou EP, Butler AW, Foster S, Bracken B, Mauck WM, et al. Characterizing the molecular regulation of inhibitory immune checkpoints with multimodal single-cell screens. Nat Genet. 2021;53(3):322–331. doi:10.1038/s41588-021-00778-2.
- Peidli S, Green TD, Shen C, Gross T, Min J, Garda S, et al. scPerturb: harmonized single-cell perturbation data. Nat Methods. 2024;21(3):531–540. doi:10.1038/s41592-023-02144-y.
- Peidli S, Green TD, Shen C, Gross T, Min J, Taylor-King JP, et al. scPerturb single-cell perturbation data: RNA and protein h5ad files [Dataset]. Zenodo; 2022. Version 1.0. doi:10.5281/zenodo.7041849. Licence: CC BY 4.0.
- Stoeckius M, Hafemeister C, Stephenson W, Houck-Loomis B, Chattopadhyay PK, Swerdlow H, et al. Simultaneous epitope and transcriptome measurement in single cells. Nat Methods. 2017;14(9):865–868. doi:10.1038/nmeth.4380.
- Spearman C. Correlation calculated from faulty data. Br J Psychol. 1910;3(3):271–295. doi:10.1111/j.2044-8295.1910.tb00206.x.
- Brown W. Some experimental results in the correlation of mental abilities. Br J Psychol. 1910;3(3):296–322. doi:10.1111/j.2044-8295.1910.tb00207.x.
- Spearman C. The proof and measurement of association between two things. Am J Psychol. 1904;15(1):72–101. doi:10.2307/1412159.
- Lindeboom RGH, Supek F, Lehner B. The rules and impact of nonsense-mediated mRNA decay in human cancers. Nat Genet. 2016;48(10):1112–1118. doi:10.1038/ng.3664.
- Tuladhar R, Yeu Y, Piazza JT, Tan Z, Clemenceau JR, Wu X, et al. CRISPR-Cas9-based mutagenesis frequently provokes on-target mRNA misregulation. Nat Commun. 2019;10(1):4056. doi:10.1038/s41467-019-12028-5.
- Mulè MP, Martins AJ, Tsang JS. Normalizing and denoising protein expression data from droplet-based single cell profiling. Nat Commun. 2022;13(1):2099. doi:10.1038/s41467-022-29356-8.