がん細胞を正常に戻すという主張を公開RNA-seqで確かめる
ブールネットワークのモデルで選んだ3遺伝子を同時にノックダウンすると、大腸がん細胞が正常様の腸細胞へ戻るという報告を、公開されたRNA-seqで読み直す。標的の発現と操作、腸細胞プログラムの特異性、増殖への影響、細胞株間の一致を、事前に固定した計画で調べた。
要点
- mRNAの水準では、3つの標的がすべて発現し、すべて強く減っていた細胞株はなかった。HCT116とHT29ではFOXA2がほとんど発現せず、CACO2ではMYBとFOXA2がほとんど減っていなかった。
- 成熟腸細胞に関連する遺伝子のセットは3株すべてで上がったが、HCT116とCACO2では基準すれすれだった。ほかの細胞種に比べた特異性が明確なのは、HT29だけだった。
- 増殖のプログラムは2株で下がり、1株で上がった。HT29の低下は、ノックダウンの1サンプルにほぼ由来していた。
On this page
背景と目的
文献の確認日:2026年10月12日。論文の報告、本記事の解釈、本記事で行った再解析を区別して書く。使ったのは公開された論文と、公開されたRNA-seqのカウント表だけである。論文の他の実験(マウス、ウェスタン)と、モデルの予測精度の正否は判定しない。
KAISTの大腸がんの研究について、「がん細胞を正常な細胞に戻す分子スイッチが見つかった」という趣旨の投稿が、SNSで広く拡散した。ただし、拡散した言い換えと、論文の主張は同じではない。論文は「正常様(normal-like)の腸細胞への復帰」と書いている。KAISTは、関連する2本の論文を出している (1, 2)。本記事が扱うのは、細胞株のRNA-seqのカウント表が公開されている前者である(後者はUSP7論文の確認範囲で述べる)。単一細胞データからブールネットワーク(Boolean network)のモデルを作り、MYB、HDAC2、FOXA2の3遺伝子を同時にノックダウンすると、大腸がん細胞が正常様の腸細胞へ戻る、と報告している。
数理モデルが予測し、実験で確かめた、というきれいな筋書きである。では、公開されたデータは、その「戻る」をどこまで支えるのか。
数理の側:ブールネットワークで「誘導する標的」を探す
ブールネットワークでは、各遺伝子(ノード)を、オンかオフかの二値で表す。時刻 \(t\) の状態を \(x(t)\in\{0,1\}^N\) とし、各遺伝子は、それを制御する遺伝子の状態から、論理式 \(f_i\) で更新される。
\[ x_i(t+1)=f_i\bigl(x_{\mathrm{pa}(i)}(t)\bigr). \]
十分に時間が経つと、状態は繰り返しの軌道に落ち着く。これをアトラクターと呼び、細胞の安定な状態(幹細胞、分化した腸細胞など)に対応させる。このモデルは、正常な大腸の分化の過程から作られており、がん細胞に対応するアトラクターを持つわけではない。ここでの「標的」とは、いくつかのノードの値を0か1に固定したときに、状態の行き先を、望む分化状態(腸細胞)のアトラクターへ偏らせるノードの組である。論文では、ネットワーク制御の手法で候補を挙げ、腸細胞の状態との類似度(コサイン類似度)で選んでいる。摂動は、ノードを完全に0か1に固定するもので、同期更新のもとで解析されている。shRNAによる部分的な減少とは、別の操作である。
論文によると、単一細胞のRNA-seqから作ったモデルは、操作しないと48個のアトラクターを持ち、腸細胞の状態に対応する割合は約12.5%だった。これはアトラクター個数の割合であり、細胞の分化確率や吸引域の大きさとは同じでない。MYB、HDAC2、FOXA2を同時に操作すると、アトラクターは4つになり、すべて腸細胞の状態に入った。
ここで一つ区別が要る。これはモデルの性質である。モデルは、遺伝子の発現を二値にして、論理式を推定して作る。モデルの中で状態が腸細胞に集まることと、実際の細胞がそうなることは、別の主張である。後者は、実験でしか確かめられない。論文は、細胞株で実験している。
論文が実験で示したこと
- 3つの大腸がん細胞株(HCT116、CACO2、HT29)にshRNAを導入し、3つの遺伝子を同時にノックダウンした。単独のノックダウンより、増殖が大きく下がった(in vitro、3反復、t検定)。
- ノックダウンした細胞を、ヌードマウスの皮下に移植したところ、腫瘍の体積と重さが減った(n=5)。ここで注意する点がある。細胞はあらかじめ安定にノックダウンされており、できた腫瘍を治療する実験ではない。
- ノックダウンした細胞株のRNA-seqを、TCGAの大腸がんと隣接する正常組織と比べ、正常に近い領域に入ったと報告した。腸細胞のマーカー(KRT19、KRT20、VDR)のタンパク質も増えた。
最後のRNA-seqは、公開データがある。GEOのGSE327208 (3)(細胞株ごとに、対照とノックダウンを各2反復)は2026年4月に公開され、論文の訂正(2026年5月) (4) でデータの記載が改められた。なお、論文には、最終著者が、関連企業の特許の発明者で、その企業の取締役、株主であると記載されている。
再解析:公開RNA-seqは何を支えるか
問い(QOI): 公開されたRNA-seq(細胞株ごとに2反復ずつ)は、(1) 3つの標的が各細胞株で発現し実際に減っていたか、(2) 腸の遺伝子プログラムが特異的に上がったか、(3) 増殖のプログラムが下がったか、(4) 細胞株をまたいで同じ方向の変化か、をどこまで示すか。
使い道(COU): 論文の主張を、公開データで読み直す研究上の評価に限る。治療効果や薬としての可能性の判断には使わない。誤判断の帰結は、増殖の停止による二次的な変化を「分化」と取り違えること、または、実際にある腸系統のシグナルを見落とすことである。
計算の前に、解析計画(問い、方法、判定規則)を文章で固定し、そのハッシュ値を記録した。計画の前に、9遺伝子の生カウントだけを見ており、その旨を計画に書いた。
方法は単純である。(a) カウントをCPM(ライブラリ合計あたりの数)にし、2反復の平均CPMに0.5を加えた比から、遺伝子ごとの \(\log_2\) 倍率を出す。(b) 遺伝子セット(腸の細胞種、増殖、WNTなど)の得点を、メンバー遺伝子の \(\log_2\) 倍率の平均とする。(c) 発現の強さで層別して、同数の遺伝子を無作為に1万回抽出し、そこからのずれを \(z\) にする。(d) 特異性は、Enrichr経由のTabula Sapiens・PanglaoDBとMSigDB Hallmarkの遺伝子セット (5) を使い、Tabula Sapiensの469の細胞種セット全体の中での、成熟腸細胞セットの順位で見る。各条件が2反復なので、個々の遺伝子の検定はしない。なお、ここでの「操作の確認」は、mRNAの水準だけの判断である。shRNAはmRNAの分解だけでなく翻訳の抑制でも働くので、タンパク質の水準は、この解析では分からない(Original paper, Figure 6Aは、本記事では検証していない)。「未発現」は、対照2反復の平均CPMが2未満のこととした。
3つの標的は実際に操作されていたか
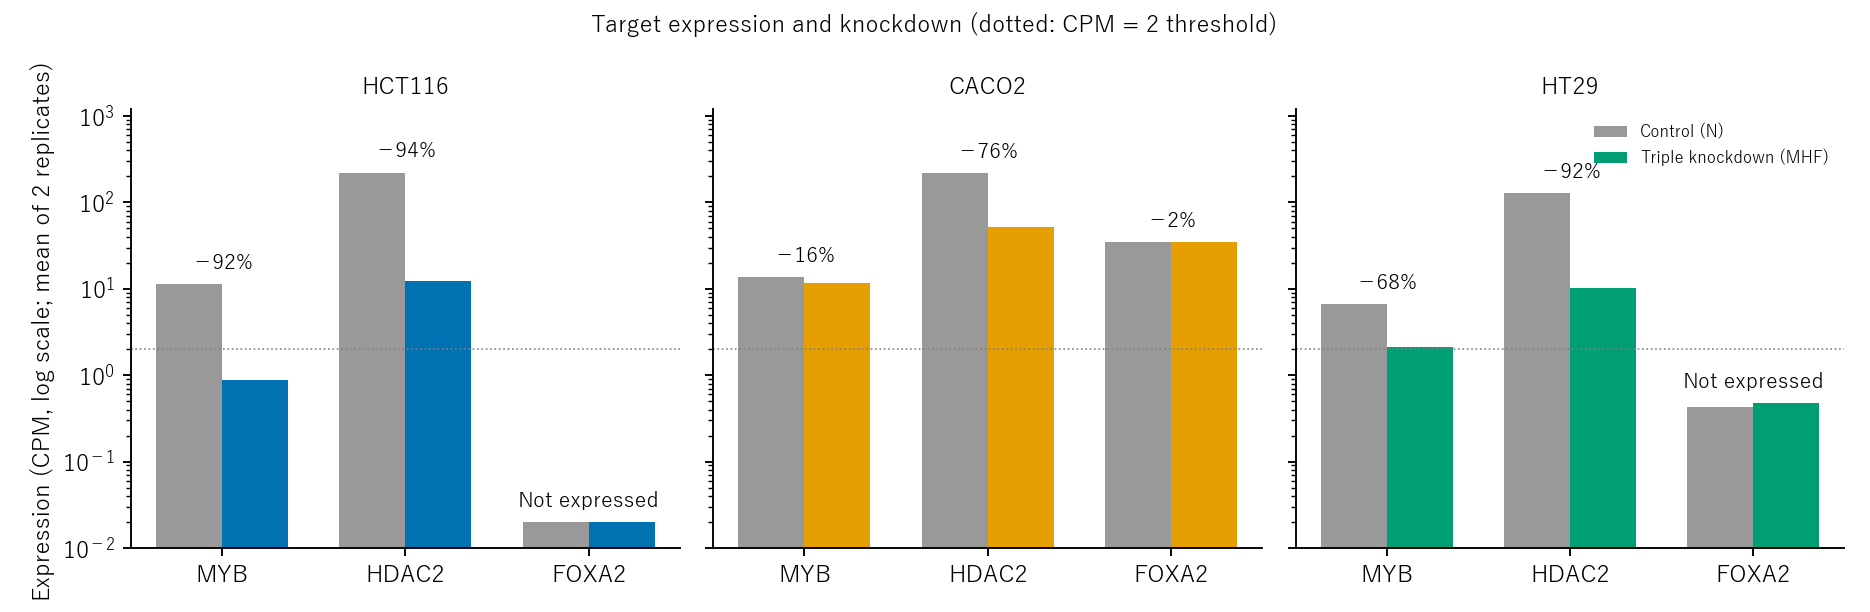
図1. 標的mRNAの発現と減少量。
表1. 標的mRNAの変化と発現状況。
| Cell line | MYB | HDAC2 | FOXA2 |
|---|---|---|---|
| HCT116 | −92% | −94% | Below expression cutoff, CPM 0.02 |
| CACO2 | −16% | −76% | −2%, expressed |
| HT29 | −68%, replicate values −46%/−92% | −92% | Below expression cutoff, CPM 0.43 |
HCT116とHT29では、FOXA2がほとんど発現していない。この2株では、mRNAだけからFOXA2に対する操作の寄与を確認できない。MYBとHDAC2の減少は確認できたが、タンパク質や他の作用まで2標的操作と同じとは言えない。CACO2では、FOXA2は発現しているが減らず、MYBも16%しか減っていない。mRNAの水準では、3つの標的がすべて発現し、すべて強く減っている細胞株は、3つのうち1つもなかった。
腸細胞のプログラム:上がったが強さと特異性は細胞株で違う
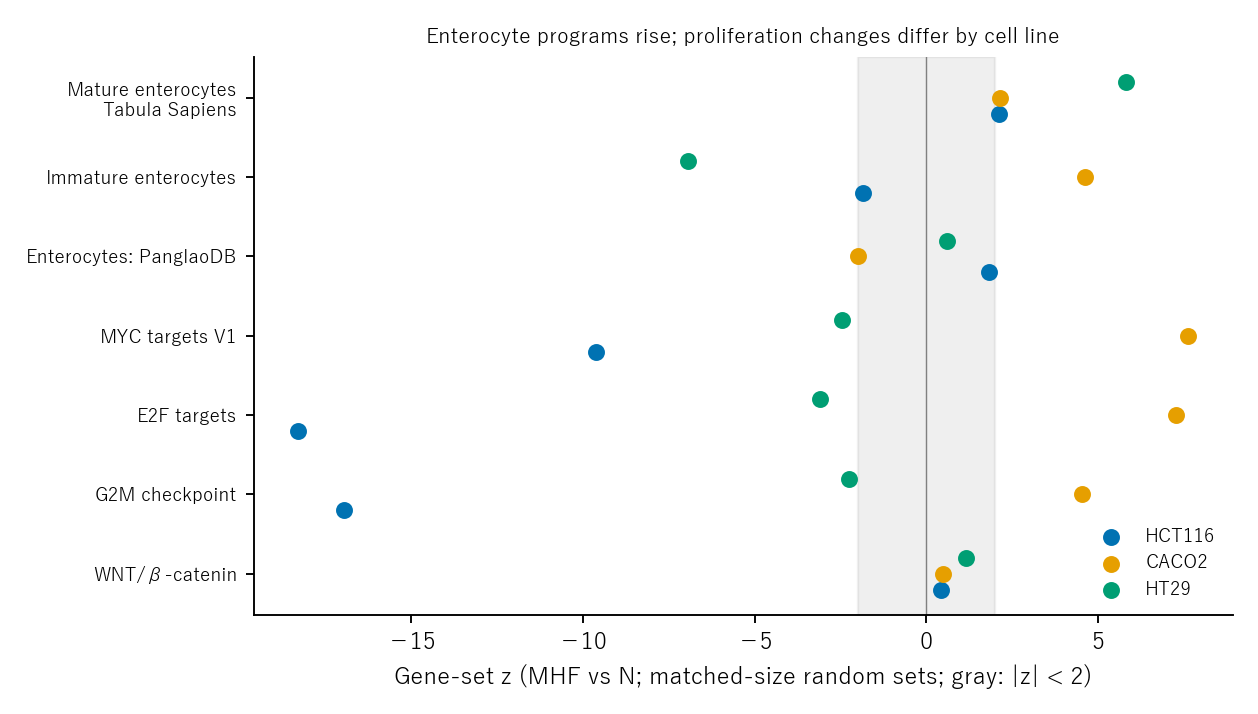
図2. 遺伝子セットの得点。
成熟腸細胞のセットは、3つの株すべてで上がった(\(z\) は HCT116 が2.2、CACO2が2.1、HT29が5.8)。事前に決めた判定規則(3株すべてで \(z>2\) かつ \(p<0.05\))は、形式上は満たした。しかし、HCT116とCACO2では、\(z\) がほぼ同じで、\(p\) が0.035〜0.036と、基準すれすれである。しかも、この\(z\)の帰無は遺伝子間の共発現を保持しないため、有意性を過大に見積もる可能性がある。CACO2では、2つの反復をそれぞれ対照と比べた得点の符号も逆だった(+0.15と−0.06)。
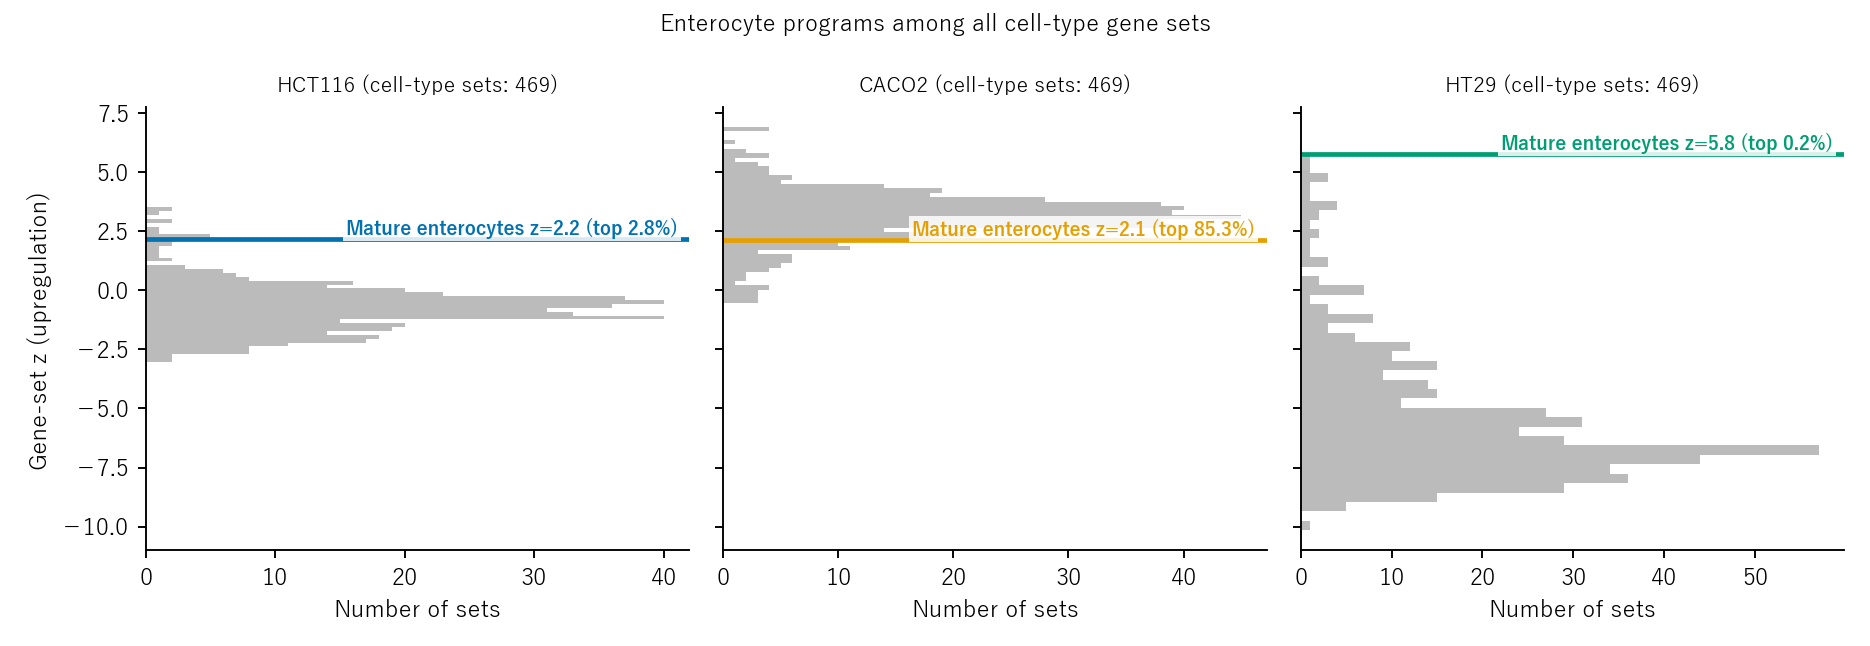
図3. 全469細胞種セットにおける成熟腸細胞セットの順位。
特異性(順位)では、細胞株で結果が分かれた。 成熟腸細胞のセットは、HT29では全469セットの1位(上位0.2%)、HCT116では13位(2.8%)だが、CACO2では400位(上位85.3%)だった。ただし、HCT116とCACO2の \(z\) はほぼ同じ(2.16と2.15)で、順位の差は、各株の全セットの \(z\) の分布の幅(HCT116は狭く、CACO2は+2〜+4に集まる)の違いによる。腸細胞のシグナルが、ほかの細胞種に比べて明確に特異的だったと言えるのは、HT29だけである。CACO2で最も上がったのは、気管の粘液分泌細胞や肝細胞のセットである。
増殖のプログラムは同じ方向ではなかった
増殖に関わるプログラム(MYC標的、E2F標的、G2Mチェックポイント)は、HCT116(\(z\) は −9.6、−18.3、−17.0)とHT29(−2.4、−3.1、−2.3)では下がり、CACO2では上がった(+7.6、+7.3、+4.5)。論文は、増殖の抑制と腸細胞への分化が同時に起きたと述べているが、CACO2では、このデータにその像は見えない。
HT29では、増殖プログラムの低下が、ノックダウンの2つ目の反復(MHF_2)にほぼ由来していた。MYBのノックダウンが強かったのも、この反復(−92%、1つ目は−46%)である。これは1サンプルに由来する探索的な所見で、因果は言えない(なお、対照とノックダウンの反復の対応は公開情報からは確認できないので、番号どうしの対にしたこの見方に生物学的な意味はない)。
細胞株をまたいだ一致(補足)
遺伝子ごとの \(\log_2\) 倍率のSpearman相関は、HCT116とCACO2で0.054、HCT116とHT29で0.276、CACO2とHT29で0.011だった。ただし、これは論文の主張を検定したものではない。論文は、ノックダウンした細胞が、正常細胞と胚性幹細胞のシグネチャの平面上で互いに近くなると述べている。本記事の指標(遺伝子ごとの倍率の一致)は、それとは別の見方である。この主張の可否は、本記事では未確認とする。
RNA再解析の結果の整理
表2. 原著の主張と本再解析の確認範囲。
| Claim | Public RNA-seq assessment |
|---|---|
| Three targets were knocked down simultaneously | FOXA2 mRNA was below the expression cutoff in HCT116 and HT29; MYB and FOXA2 barely decreased in CACO2. No line showed strong decreases in all three; protein effects unverified |
| Enterocyte programs increased | Increased in all three, near threshold in some; relative specificity clearest in HT29 |
| Proliferation decreased with differentiation | Proliferation programs decreased in two lines and increased in one |
| All lines converged to a similar normal-like state | Unverified; low correlations of gene-wise changes use a different metric from the original claim |
つまり、「部分的な腸細胞様のシグナルは、3株に見える」とは言える。「3つの標的を同時に抑えると、3つの大腸がん細胞が正常様の腸細胞へ戻る」とは、このmRNAのデータからは言えない。
考察
ここで気になるのは、モデルと実験の「文脈」のずれである。モデルは、ヒトの大腸の単一細胞データから作られた。論文では、FOXA2は、腸細胞への分化を妨げる因子として、操作する標的に選ばれている。一方、検証に使った細胞株の2つでは、FOXA2はほとんど発現していない。モデルの元データ(GSE125970、ヒトの大腸・直腸・回腸の単一細胞)でも、FOXA2は、MYBやHDAC2に比べて、検出される細胞が少ない。大腸の幹細胞とTA細胞でFOXA2が検出された(UMI>0)細胞は23%と14%(MYBは60%前後、HDAC2は76〜84%)、大腸の腸細胞では4%だった。一方、直腸の幹細胞とTA細胞では48%と57%と、部位で違う(モデルは大腸と直腸を合わせて作られている)。mRNAの検出が乏しい2株では、3ノードの完全固定と3標的へのshRNA導入の対応を確かめられていない。2ノード操作との違いも、本記事では検証していない。論文は、2つ(MYB+HDAC2など)と3つの同時ノックダウンを、がん細胞株ではなく、正常な大腸の細胞株NCM-460で行い、モデルが予測した遺伝子の変化と合ったと述べている(図の値は、本記事では読んでいない)。3つの大腸がん細胞株で行われたのは、3つの同時ノックダウンだけである。
これは、前の記事(観測されない媒介変数は、ネットワークから消えてくれない)と同じ構造をしている。ブールネットワークのノードは、観測した遺伝子の二値化であり、そのエッジは、分子間の直接の作用ではなく、観測した変数の間の有効な関係である。モデル内でアトラクターが動くことを、実際の細胞の状態の変化へつなぐには、操作した状態変数(ここでは3つの遺伝子の発現)が、実際に操作されたことの確認が、先に要る。
もう1本の論文(USP7)を読んで確認できたこと
2025年2月にKAISTが発表した「分子スイッチ」は、Shinらの論文(REVERT)に対応するとみられる(発表のタイトルからの推定)。拡散した言い換えが、どちらの論文を指すかは、投稿からは確かめられない。本記事は、この論文のデータを再解析していない。論文の本文を読んで、確かめられたことだけを書く。
- 標的の選び方:MYCとYY1の共通の標的遺伝子から、がん依存性(DepMapのCRISPRスクリーン)と、正常な大腸の遺伝子セットの増加(LINCS L1000)の2つを組み合わせて、USP7を選んだ。ここまでは、公開データの計算である。
- 実験:患者由来の大腸がんオルガノイドに、USP7の阻害薬(P22077)を、5〜20 µMで10日間加え、オルガノイドの大きさ(顕微鏡画像)が減り、バルクRNA-seqで、MYCとMAPK関連の遺伝子セットが下がり、幹細胞関連の経路が下がった。上がった遺伝子には、正常な大腸上皮と、細胞周期・増殖の負の調節に関わるものが多かった。
- 論文は、これを「より正常な状態への復帰」の支持と述べている。ただし、本文からは、(1) 阻害薬を加えた正常オルガノイドの対照があるか、(2) 反復の数、(3) バルクRNA-seqの公開先が読み取れなかった(単一細胞のデータは GEO の GSE283167、コードは公開)。本文は「ノックダウン」と書きながら、阻害薬を使っており、用語が一致していない。
- 論文の利益相反は、「なし」と書かれている。
この論文の主張の可否は、公開されたバルクRNA-seqがあれば、本記事と同じ方法で確かめられるが、本記事では行っていない。
限界
- 各条件が2反復、細胞株は3つである。個々の遺伝子の検定は行わず、反復間のばらつきを精密に推定できない。操作の確認はmRNAの水準だけで、タンパク質は見ていない。
- 遺伝子セットの \(z\) は、別のコードと別の乱数(置換2万回)で計算し直し、12の値(3株×4セット)が、元の計算と0.2以内で一致した(例:HCT116の成熟腸細胞 2.10 と 2.12、CACO2 2.16 と 2.14、HT29 5.77 と 5.81)。判定規則の結果は変わらない。
- 論文のタンパク質のウェスタン(Original paper Figure 6A)は、公開されている図の解像度が低く、値を読めなかった。補足資料(PMC)の取得は、reCAPTCHAによる確認が求められたため行っておらず(CAPTCHAは回避しない)、未確認のままである。論文の2ノード摂動の図の値(Original paper Fig. 3C and Table S4)も、同じ理由で読めていない。
- このデータセットには、正常な大腸の参照がない。論文は、TCGAの正常組織との比較で「正常様」としているが、本記事ではそれを再現していない。
- バルクのRNA-seqでは、分化と、増殖の停止による二次的な変化を、分けられない。
- 遺伝子セット(Tabula Sapiens、PanglaoDB)は、単一細胞データから作られた近似である。\(z\) の帰無は、共発現を無視する。
- 本記事は、論文のマウス実験、ウェスタン、モデルの予測精度を検証していない。もう1本の論文(USP7)は、USP7論文の確認範囲のとおり、本文を読んだ範囲にとどまる。
- 計画の判定規則の結果と、本記事の読み方は異なる。規則は形式上満たしたが、基準すれすれの株、特異性が明確でない株、反復で一致しない所見があるため、弱い根拠として扱った。この判断は、規則に含まれない追加の判断である。
- 本記事の著者は、論文の著者とも、関連企業とも、利害関係がない。
データとコードの公開
解析計画、コード、結果、図の作成コードを、配布ZIPにまとめた(kaist-reversion-attractor.zip)。入力データ(GEOのカウント表、Enrichrの遺伝子セット、MSigDB Hallmark)は再配布せず、取得スクリプトと、取得時のSHA-256を同梱した。python fetch_data.py && python analysis.py && python figures.py で再現できる(numpy、scipy、matplotlib。約3分、乱数のseed固定)。モデルの元データでのFOXA2の確認は、foxa2_source_check.py(GEOの2ファイル、約36 MBを取得して実行)で再現できる。Enrichrなどの遺伝子セットは更新されることがあり、その場合は取得時のハッシュと異なると表示される。
参照
- Gong JR, Lee CK, Kim HM, Kim J, Jeon J, Park S, et al. Control of Cellular Differentiation Trajectories for Cancer Reversion. Advanced Science. 2025;12(3):2402132. doi:10.1002/advs.202402132.
- Shin D, Gong JR, Jeong SD, Cho Y, Kim HP, Kim TY, et al. Attractor Landscape Analysis Reveals a Reversion Switch in the Transition of Colorectal Tumorigenesis. Advanced Science. 2025;12(8):2412503. doi:10.1002/advs.202412503.
- National Center for Biotechnology Information. GSE327208 [RNA-seq dataset]. Gene Expression Omnibus. Accession.
- Correction to “Control of Cellular Differentiation Trajectories for Cancer Reversion”. Advanced Science. 2026;13(36):e75708. doi:10.1002/advs.75708.
- Enrichr, Tabula Sapiens, PanglaoDB and MSigDB. Cell-type and Hallmark gene-set resources [Gene sets]. Versions and retrieved-file SHA-256 hashes recorded in the analysis distribution. Enrichr libraries; MSigDB Hallmark.