Sunvozertinibの用量と投与回数
On this page
要旨
Sunvozertinibの公表実測PK集計から用量–曝露関係を推定し、公表PopPKで4096人の条件付き比較を行った。200 mg QDから100 mg BIDへ変えると24時間AUCはモデル構造により等しく、同じ仮想患者で求めたピーク濃度の変化率は中央値で11.3%の低下だった。奏効と下痢の集計は解析集団が異なり、個人E–Rには変換していない。分割時の親薬物曝露予測から、下痢低下・有効性維持・最適投与法を結論できない。
文献確認日:2026年10月19日。公開された実測PKの集計値から用量―曝露関係を推定し、別の公表PopPKモデルで条件付き仮想患者を生成した。個人別データを用いた新規NLME推定ではない。
背景と目的
SunvozertinibはEGFR exon 20 insertion変異を持つ非小細胞肺がんに用いられる経口阻害薬で、2025年7月に米国で承認された (1)。2026年には一次治療の第III相WU-KONG28も学会抄録で報告されている (2)。ただし、今回の臨床比較は主にプラチナ治療後のWU-KONG1Bであり、一次治療の患者と混ぜない。
用量を増やすのか、同じ1日量を小分けにするのか。この二つは、曝露の変え方が異なる。公開情報から、実際にどこまで比較できるかを計算した。
4096人の条件付き仮想患者では、200 mg QDから100 mg BIDへの変更で、24時間AUCは等しく、ピークの中央値は11.3%低下した。 ただし、これを下痢の低下や有効性維持とは読み替えない。公開データから推定した部分と、公表モデルに依存する部分を分けて示す。
方法
問いと使用範囲
表1 問いと使用範囲・推定値の来歴
| Item | Definition |
|---|---|
| QOI | How do AUC, peak and trough distributions change under 200, 250 and 300 mg QD and equal-daily-dose fractionation? Can these differences support clinical response/toxicity predictions? |
| COU | Research comparisons of exposure metrics and candidate regimens requiring verification, not treatment changes, optimal-dose selection or guarantees of BID efficacy/safety. |
| Newly estimated | Dose–exposure exponents and coefficients from aggregate measured PK; uncertainty in dose-group response and diarrhea probabilities. |
| Published inputs | PopPK structure, fixed effects and interindividual variability, rather than newly estimated individual PK or E–R. |
承認された基準は200 mg・1日1回を食事とともに投与する条件である (1)。BIDへの変更は、QDで推定された吸収・食事・製剤・相対Fの条件を各回にそのまま移す外挿でもある。食事時刻、服薬遵守、DZ0753の挙動は検証していない。
250 mg・1日1回、100 mg・1日2回、150 mg・1日2回は本記事の探索条件であり、推奨レジメンではない。
公開資料と取得情報
表2 使用資料と解析上の役割
| Source | Information | Role |
|---|---|---|
| Wang et al. 2022, Supplementary Table S6 (3) | Geometric-mean AUC/Cmax, CV and n for five groups from 50–400 mg | Estimate parameters from aggregate measurements |
| FDA PopPK tables (4) | Apparent CL/volumes, absorption, presystemic metabolism and covariance | Parent-drug implementation and virtual individuals |
| WU-KONG1B dose comparison (4, 5) | Responses in randomized efficacy-evaluable groups | Dose-group response probabilities |
| FDA 120-day safety update, Table 62 (4) | Grade 3–4 diarrhea in all-treated 200/300 mg groups | Descriptive safety comparison |
Table S6の数値には、原資料に「preliminary, unvalidated and subject to change」との留保がある。今回も初期の集計資料として扱い、後のモデルを独立に臨床検証したとは呼ばない。群別の患者背景や同一患者の重複を再確認できないため、集計値だけから個体間変動を新たに推定することもしない。
表3 初期試験の実測PK集計
| Daily dose, mg | n | AUCτ, ng·h/mL | Cmax, ng/mL |
|---|---|---|---|
| 50 | 5 | 1271 | 68.42 |
| 100 | 7 | 4371 | 252.1 |
| 200 | 9 | 6817 | 402.3 |
| 300 | 11 | 9131 | 521.4 |
| 400 | 10 | 16730 | 976.2 |
初期試験Cycle 2 Day 1の幾何平均。nは各群の集計対象数で、患者個票は取得していない。
集計値の推定と結果
用量–曝露関係
まず、AUCとCmaxそれぞれについて、
\[ Y(D)=a\left(\frac{D}{200}\right)^b \]
\[ \log Y_g=\log a+b\log(D_g/200)+\epsilon_g \]
を当てはめた。\(b=1\)なら用量比例である。CVから対数尺度の標準偏差を近似し、群別平均の標準誤差を、
\[ SE_g\simeq\sqrt{\frac{\log\{1+(CV_g/100)^2\}}{n_g}} \]
として重み付き最小二乗で推定する。CVの定義と対数正規性、群間独立性を置いた近似であり、この区間を患者個人の予測区間とは呼ばない。
表4 用量と曝露をべき乗で結ぶモデルの推定値
| Endpoint | Coefficient a at 200 mg | Exponent b | Approximate 95% interval for b |
|---|---|---|---|
| AUC | 6897.9 | 1.143 | 0.974–1.313 |
| CMAX | 397.5 | 1.144 | 0.963–1.326 |
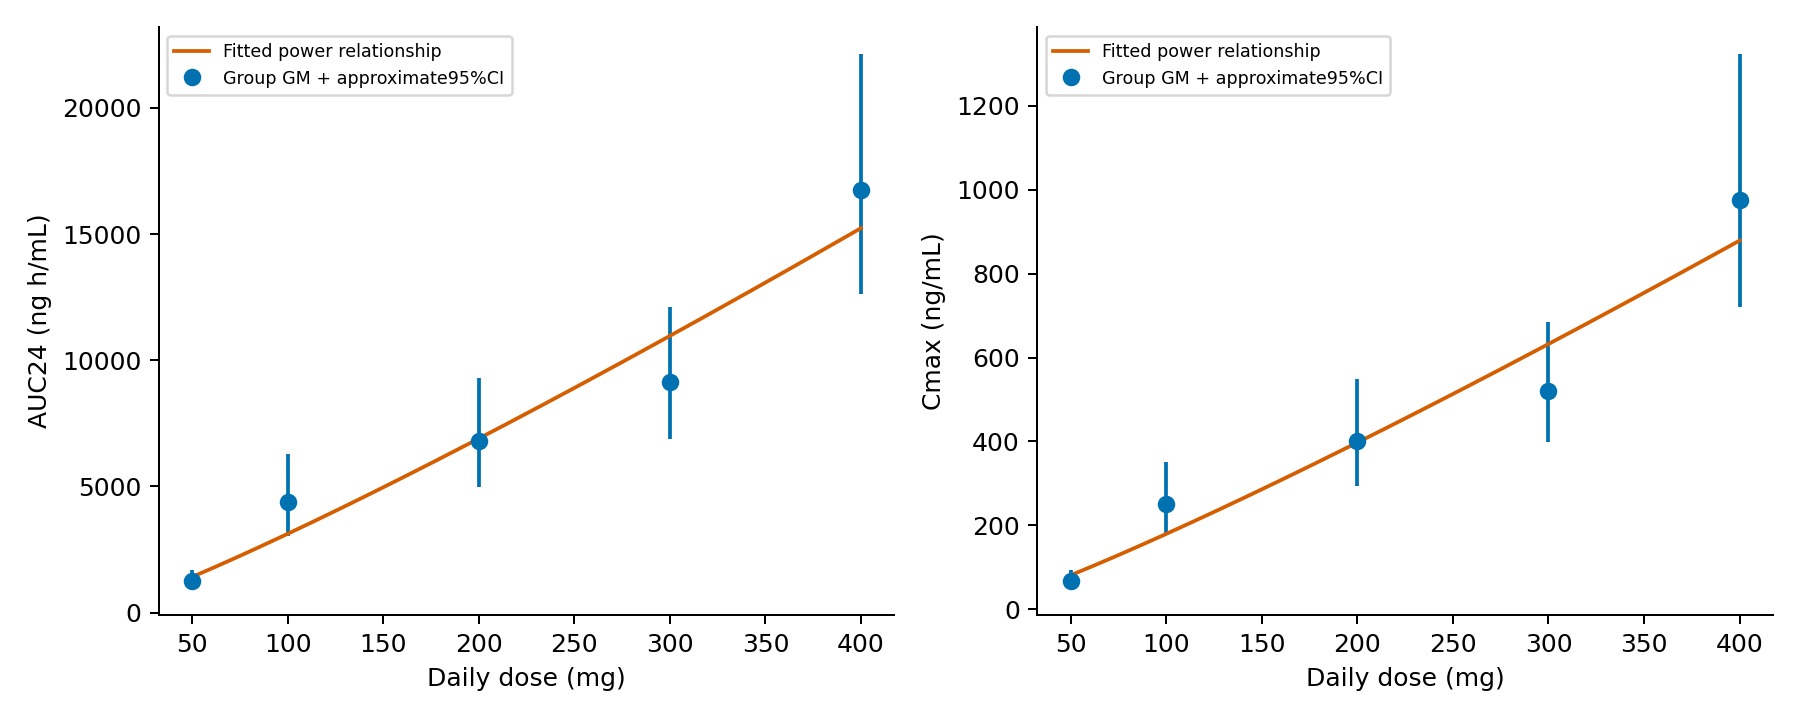
図1 集計実測PKと用量–曝露モデル。 区間は集計CVとnから求めた近似値。
50 mg群を除くと指数はAUCで0.930、Cmaxで0.896となり、低用量群の影響が大きい。両指標の指数は1より大きい点推定になったが、近似区間は1を含む。この集計表だけから、用量比例を否定したり、非線形PKの機構を同定したりはしない。係数aの単位はAUCがng·h/mL、Cmaxがng/mLである。
この推定は、個人別のCL・V・吸収速度を同定したものではない。平均AUCとCmaxだけから多区画モデルの係数を全て推定することは避け、公表PopPKの用量比例という仮定と、初期集計値の整合を調べる位置づけにした。重みなし・1群ずつ除外した推定もCSVへ残した。
臨床比較の集団と確率推定
奏効には、200 mg群39/85、ランダム化300 mg群42/89を使った。これは有効性評価可能集団であり、全ランダム化患者を分母にしたITT推定とは異なる (4, 5)。
下痢は、FDAの120日更新における治療開始後に発現したGrade 3–4の有害事象のうち、下痢に関連する用語をまとめた集計で、200 mg群2/91、300 mg群23/111である。300 mg側には非ランダム化の追加18例が含まれる。原著の別時点の治療関連AEや、別の重症度定義へすり替えない。下痢の群間差は、ランダム化比較による因果効果とは扱わない。
各群の発現確率 \(p_g\) にJeffreys事前分布を置き、
\[ r_g\sim Binomial(n_g,p_g),\quad p_g\sim Beta(1/2,1/2) \]
\[ p_g\mid r_g,n_g\sim Beta(r_g+1/2,n_g-r_g+1/2) \]
から推定した。これは用量群別の確率推定であり、患者別曝露を説明変数としたE–Rモデルの新規推定ではない。
表5 用量群別の事後確率
| Endpoint | Dose | Events/denominator | Posterior mean | 95% credible interval |
|---|---|---|---|---|
| ORR | 200 mg | 39/85 | 45.9% | 35.6–56.5% |
| ORR | 300 mg | 42/89 | 47.2% | 37.0–57.5% |
| Grade3-4 diarrhea | 200 mg | 2/91 | 2.7% | 0.5–6.9% |
| Grade3-4 diarrhea | 300 mg | 23/111 | 21.0% | 14.0–29.0% |
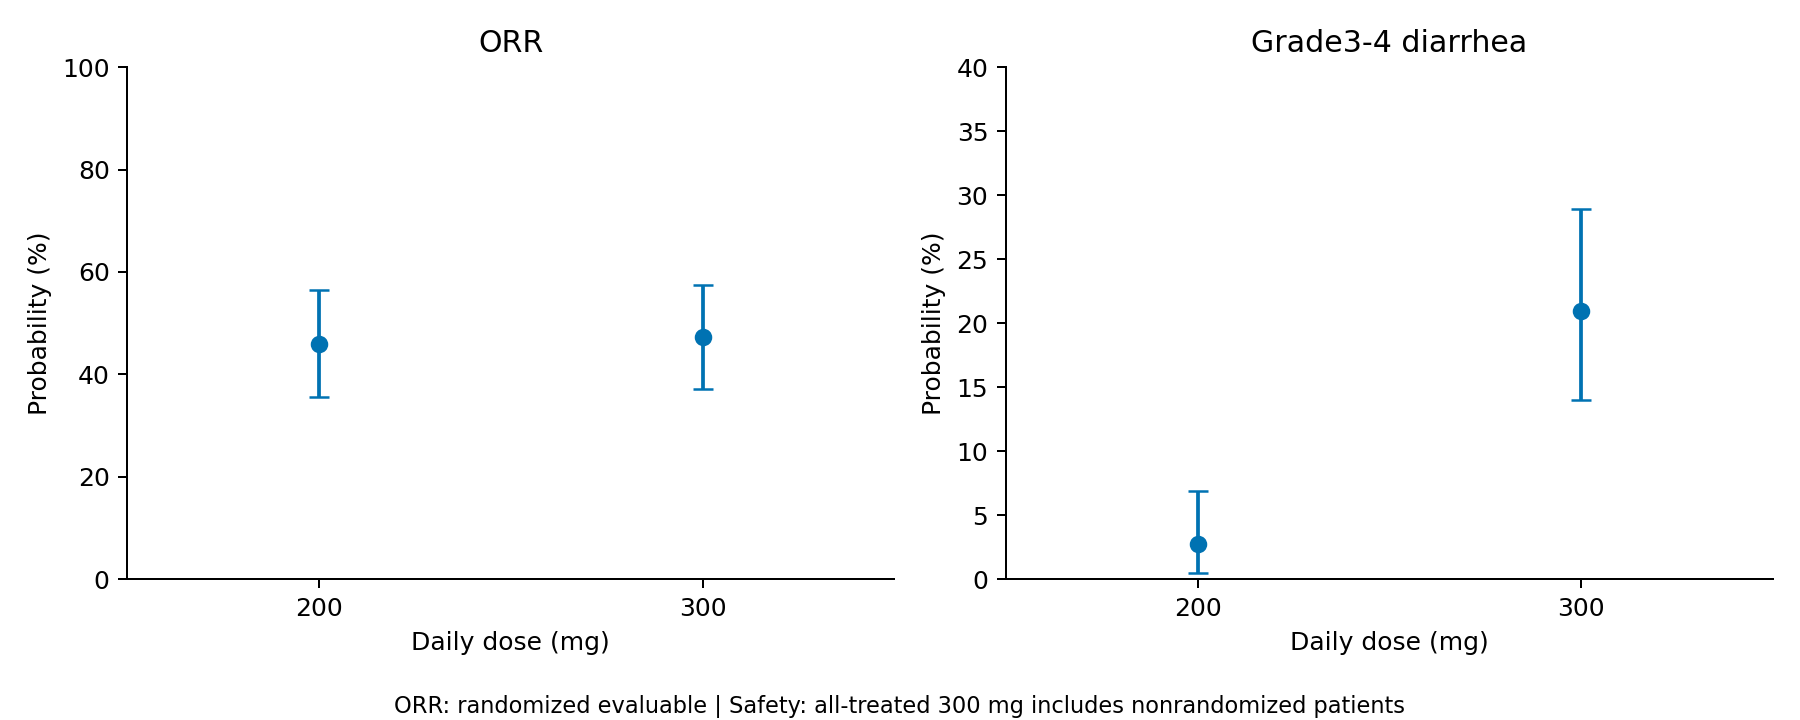
図2 用量群別の発現確率。 奏効と下痢は異なる集団を使い、同一人の便益・害の同時確率ではない。
300−200 mgの奏効率差の事後平均は1.3パーセントポイント、95%信用区間は-13.4〜15.9だった。下痢の記述的な群差は18.3パーセントポイント、区間は10.3〜26.7。後者を用量変更の因果効果とはしない。
奏効差の区間が0をまたぐことは、同等性や非劣性の証明ではない。また、群全体の奏効・毒性から、同じ患者が奏効し、かつ有害事象を起こさない確率は計算できない。
公表PopPKによる条件付き比較
親薬物と活性代謝物DZ0753の公表モデルのうち、親薬物側を、公表された構造記述・パラメータ表から独立に再構成した。原NONMEMコードを取得して完全再現したわけではない。代謝物から親薬物へのフィードバックがない構造なので親薬物の計算は分離できる。ただし、代謝物濃度は今回予測しておらず、親薬物の曝露だけで全活性や有効性を表したとはしない。
主解析では「2 transit compartments」を投与先を含む二つの吸収状態として具体化した。分岐率の位置も、二つ目の吸収区画から代謝物へ移るという公開記述に基づく。
二つの吸収区画の薬物量を \(A_{T1},A_{T2}\)、中央・末梢量を \(A_c,A_p\) とする。時間はh、量はµg、容積はLで、µg/Lはng/mLと等しい。
\[ \dot A_{T1}=-k_aA_{T1},\qquad \dot A_{T2}=k_aA_{T1}-k_aA_{T2} \]
\[ \dot A_c=(1-f_{pre})k_aA_{T2}-CL\,C_c-Q(C_c-C_p) \]
\[ \dot A_p=Q(C_c-C_p),\quad C_c=A_c/V_c,\quad C_p=A_p/V_p \]
ここでCL、Vは見かけの係数であり、絶対的なFを新たに同定していない。\(f_{pre}=0.125\)は公表モデルでの吸収中の代謝物側への分岐で、絶対バイオアベイラビリティではない。投与量は各イベントで \(A_{T1}\) へ加えた。
表6 親薬物の公表パラメータ
| Parameter | Value |
|---|---|
| CL/F | 22.1 L/h |
| Central Vc/F | 954 L |
| Peripheral Vp/F | 569 L |
| Q/F | 15.0 L/h |
| ka | 1.53 h⁻¹ |
| Presystemic branch fpre | 0.125 |
体重65.7 kgのがん患者を基準とし、健康成人の係数を適用しない。体重・他の背景の同時分布を創作して実際の試験集団を再現したことにはしない。
\[ \begin{pmatrix}\log CL_i\\\log V_{c,i}\\\log k_{a,i}\end{pmatrix} = \begin{pmatrix}\log22.1\\\log954\\\log1.53\end{pmatrix} +\boldsymbol\eta_i, \quad \boldsymbol\eta_i\sim N(0,\Omega) \]
\[ \Omega=\begin{pmatrix} 0.133&0.151&0\\ 0.151&0.324&0\\ 0&0&0.357 \end{pmatrix} \]
CLとVcの公表共分散を保持した。kaとの共分散は公表表に記載がないため0とする条件である。残差誤差は真の曝露のばらつきではないので、曝露分布には加えない。固定した乱数シードで4096人を生成し、同じ \(\eta_i\) を各条件に使った。これは公表モデルに条件付けた仮想患者であり、試験参加者の再標本化ではない。
共通24時間の曝露比較
比較条件は200・250・300 mg QD、100・150 mg BIDとした。各人で周期定常状態を線形系の行列指数から直接解き、AUCは共通の24時間、ピークとトラフは各反復投与周期で評価する。12時間AUCを24時間AUCとそのまま比較しない。
表7 条件付き仮想患者の曝露分布
| Schedule | Median AUC24 [5th–95th percentiles] | Median Cmax [5th–95th percentiles] | Median trough [5th–95th percentiles] |
|---|---|---|---|
| 200 QD | 7947 [4339–14142] | 410 [217–763] | 257 [138–471] |
| 250 QD | 9933 [5424–17678] | 513 [271–954] | 321 [173–589] |
| 300 QD | 11920 [6508–21213] | 616 [326–1145] | 385 [207–706] |
| 100 BID | 7947 [4339–14142] | 360 [194–651] | 296 [161–531] |
| 150 BID | 11920 [6508–21213] | 541 [291–976] | 444 [242–797] |
AUC24はng·h/mL、濃度はng/mL。固定効果を固定した条件付き個体差であり、パラメータ推定誤差や臨床予測区間ではない。
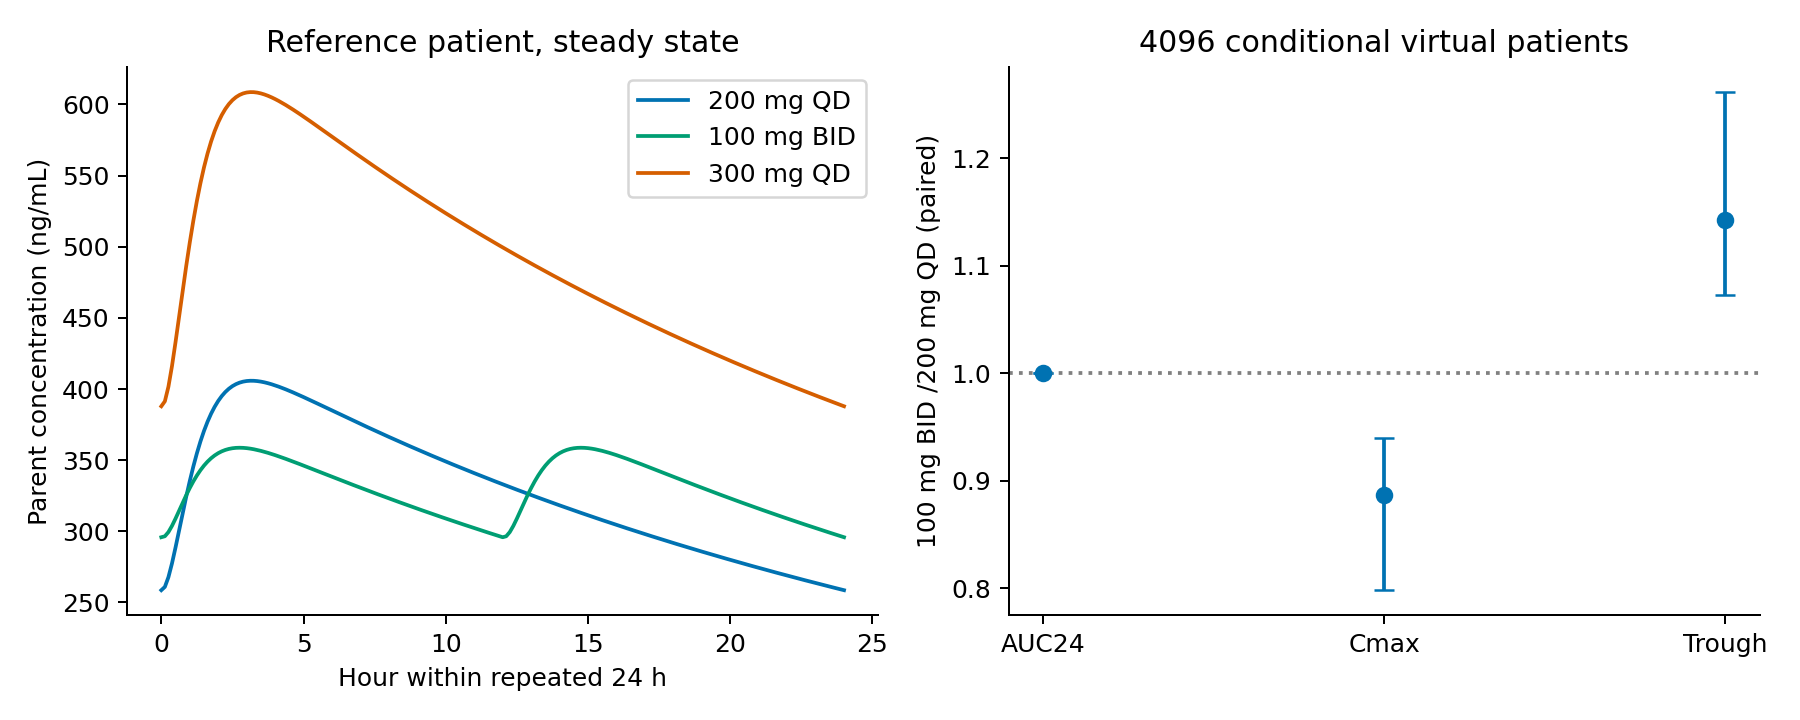
図3 条件付きの投与法比較。 同一仮想患者内の比と患者間の分布を区別する。
100 mg BID/200 mg QDの同一人内ピーク比は中央値0.887、5–95%点0.798–0.940。トラフ比は中央値1.143、1.073–1.261だった。分割の効果は全員同じ割合ではない。250・300 mg QDでは、線形モデルの仮定により200 mg QDから各曝露指標が1.25・1.50倍になる。
線形消失・同じ吸収分岐を持つこのモデルでは、定常状態で、
\[ AUC_{24}=\frac{(1-f_{pre})\,Dose_{day}}{CL/F} \]
となる。したがって同じ1日量でAUCが等しいこと自体は、モデル構造から決まる。発見として強調すべきなのは、その恒等式ではなく、患者ごとにどれだけピークとトラフが動くか、そしてその差が臨床評価に接続できるかである。
公表95% CIの上下限で固定効果を一つずつ変更した感度解析も行った。共分散を用いた固定効果の同時抽出ではないため、この範囲は予測の95%区間ではない。
固定効果の単独変更では100 mg BID/200 mg QDのピーク比は0.878–0.890、トラフ比は1.136–1.152だった。
吸収の数え方の感度解析として、投与先の区画と二つの通過区画を区別する3段階の実装も計算した。同じkaを保つ場合と、平均吸収時間を保つようkaを1.5倍にする場合を分けた。新しい推定や妥当な上下限ではなく、公開記述の具体化に依存する程度を調べる対照である。
表8 吸収構造を変更した対照
| Structural control | Median paired peak ratio | 5th–95th percentiles |
|---|---|---|
| 3steps_same_ka | 0.890 | 0.801–0.942 |
| 3steps_same_mean_absorption | 0.883 | 0.794–0.937 |
いずれも4096人の同じηを使用。吸収構造とkaの対応を確定するまでは、予測倍率を原モデルの厳密な再現値とはしない。
絶対曝露も確認した。
表9 絶対曝露の規模の比較
| Dose | Reconstructed reference AUC24 | Early-study geometric-mean AUCτ | Simple ratio |
|---|---|---|---|
| 200 mg | 7919 | 6817 | 1.16 |
| 300 mg | 11878 | 9131 | 1.30 |
単位はng·h/mL。体重固定の基準背景と、異なる初期試験群の幾何平均なので、これを予測誤差や外部検証の指標とはしない。絶対値は一致しておらず、原モデルを臨床での利用を裏付ける検証にはならない。
数値実装の検算
行列指数の周期解と独立ODE積分のAUC相対差は4e-12、周期状態の最大誤差は1.4e-09 µg。基準背景のピーク計算の時間刻みを細かくした相対差は2.9e-05だった。仮想患者の吸収速度等の端から選んだ48条件での刻み幅比較の最大相対差は0.00067。量収支、同じ1日量のAUC、線形性、共分散の正定値、乱数再現性、既知指数の回収を含む9検査が成功した。
これらは自作実装の数値検査であり、原モデルのコード再現性や臨床妥当性を保証しない。
考察
FDA資料の有効性E–Rでは、200–300 mg QDの範囲で時間平均曝露とORRに有意な関係が認められていない。これは未知の投与法でも有効性が変わらないことを保証しない。安全性でも、事象によってAUCや時間平均曝露が使われ、今回のCmax低下率を、そのまま下痢リスクの低下率へ代入できない (4)。
群別ORRと群別下痢を、各用量の平均AUCに当てはめて個人E–Rを作ることもしなかった。群平均での関係は個人の曝露―反応関係とは限らず、2用量だけでは曲線形を十分に検証できないためである。
この計算から予測できたのは、分割時の親薬物曝露分布である。毒性低下・有効性維持・服薬負担を合わせた臨床的な最適化は、まだ行えていない。
AUCが有害事象の関連指標なら、AUCを保つ分割でそのリスクが下がる根拠はない。親薬物のトラフ上昇とDZ0753の未予測も残り、BIDの臨床的な利点は示していない。一次治療やCNSの有効性も評価していない。
結論
条件付きシミュレーションは、モデル構造によりAUCを保ったまま分割が親薬物のピークとトラフを変える程度を示した。群別の臨床集計からは、その変化を便益・害へ結ぶ個人E–Rを決められない。BIDの臨床的な優位を示した結果ではない。
データとコードの公開状況
入力と出力はanalysis/run_analysis.pyから再生成できる。実測PKの推定はoutputs/fit.json、群別発現率はclinical-estimates.csv、仮想患者の曝露と同じ患者内での曝露比はvirtual-exposure.csv、paired-ratios.csvに保存した。元の論文・図・患者個票は配布しない。
参照
- US Food and Drug Administration. FDA grants accelerated approval to sunvozertinib for metastatic non-small cell lung cancer with EGFR exon 20 insertion mutations [Internet]. 2025 Jul 2. Approval announcement.
- Heymach JV, Liu G, Xing L, Greillier L, Thomas J, Yazici O, et al. Sunvozertinib monotherapy versus platinum-based chemotherapy as first-line treatment for advanced NSCLC with EGFR exon20ins: Primary analysis of a multinational phase 3 randomized study (WU-KONG28) [Conference abstract]. Journal of Clinical Oncology. 2026;44(17_suppl):LBA8500. doi:10.1200/JCO.2026.44.17_suppl.LBA8500.
- Wang M, Yang JCH, Mitchell PL, Fang J, Camidge DR, Nian W, et al. Sunvozertinib, a Selective EGFR Inhibitor for Previously Treated Non–Small Cell Lung Cancer with EGFR Exon 20 Insertion Mutations. Cancer Discovery. 2022;12(7):1676–1689. doi:10.1158/2159-8290.CD-21-1615.
- US Food and Drug Administration. Sunvozertinib: NDA 219839 multidisciplinary review. 2025. PopPK tables, PDF pp. 229–230; safety Table 62, PDF p. 180; Section 19.4. Assessment report.
- Yang JCH, Wang M, Doucet L, Fan Y, Lv D, Sun M, et al. Phase II Dose-Randomized Study of Sunvozertinib in Platinum-Pretreated Non–Small Cell Lung Cancer With Epidermal Growth Factor Receptor Exon 20 Insertion Mutations (WU-KONG1B). Journal of Clinical Oncology. 2025;43(29):3198–3208. doi:10.1200/JCO-25-00788.