Sevabertinibの投与回数と製剤を分けて考える
製剤間の集計AUC比から相対Fを推定し、公開PopPKと4096人の条件付き仮想患者でBID・QDを比較。ピーク再構成の不一致とAUCのみのE–Rの限界を示す。
On this page
背景と目的
Sevabertinibを20 mgずつ1日2回投与する場合と、40 mgを1日1回投与する場合。1日量は同じだが、濃度の推移まで同じとは限らない。さらに、この薬では初期開発の液剤と錠剤の違いも重なる。
公開資料を使って比較すると、錠剤の1日2回から1日1回への変更では、定常状態の24時間AUCは変わらず、ピークは高く、最低濃度は低くなった。一方、40 mg液剤の1日1回では、ピークが20 mg錠剤の1日2回に近くても、24時間AUCは低くなった。
この記事では、その違いを公開PopPKの再構成と条件付き仮想患者で調べる。新たに行う推定は、報告済みの製剤間AUC比からの相対バイオアベイラビリティである。1日1回投与で臨床効果が維持される、安全になるという結論は出さない。
比較条件
SevabertinibはHER2変異を持つ非小細胞肺癌を対象とする経口薬で、米国では2026年9月に適応が拡大された。現行の推奨用法は食事とともに20 mgを1日2回である。以下の比較はその変更を勧めるものではない。(1)、(2)
表1.比較の問いと条件。
| Item | Definition |
|---|---|
| Question of interest | At the same 40 mg/day, how do frequency and formulation affect parent-drug AUC, peak and minimum concentration? What can public E–R information establish? |
| Context of use | Public-information PK comparisons and identification of quantities requiring further validation; not patient regimen changes or clinical-trial dose selection |
| Reference | 20 mg tablets every 12 hours, abbreviated TAB BID |
| Frequency comparison | 40 mg tablets every 24 hours, TAB QD |
| Formulation-changing comparison | 40 mg liquid every 24 hours, LSF QD |
| Conditions | Periodic steady state, paired within the same individual; food conditions, adherence and concomitant drugs held unchanged |
錠剤については、初期開発の20 mg錠と現在の10 mg錠を区別する。FDA審査資料には両規格の探索的な比較もあるが、本記事は現在の錠剤を使った新たな同等性試験ではない。
製剤の違いを先に確認する
FDAの心電図評価資料では、20 mg TAB BIDと40 mg LSF QDが近い曝露の群として扱われている。ただし、これは40 mg錠剤を1日1回にしてよいという評価ではない。同じ資料の濃度–QT解析データには40 mg TAB QDも含まれるが、その小集団だけで用法間の臨床的同等性が検証されたわけではない。(3)(PDF 35頁)
液剤の相対Fと吸収速度が錠剤と異なるなら、投与回数と製剤を同時に変えた比較には、二つの効果が混ざる。「曝露が近い」と読む場合も、AUC、Cmax、最低濃度のどれを指すのかを確認する必要がある。
そこで、まず報告された製剤間のAUC比を使う。FDA資料の探索的relative bioavailability評価では、錠剤/液剤のAUC0–24の幾何LS平均比は1.5545、90%信頼区間は1.0746–2.2485だった。これは個人別の濃度データではなく、既存解析の集計値である。(4)(PDF 117–118 頁)
液剤/錠剤の相対Fを \(r_F\) として、対数比の集計尤度を置く。
\[ y=\log(1.5545),\qquad s=\frac{\log(2.2485)-\log(1.0746)}{2z_{0.95}}, \] \[ y\sim N(-\log r_F,s^2). \]
1パラメータの最尤推定値は 0.643、集計対数正規近似による90%区間は 0.445–0.931 となった。公表PopPKの液剤相対Fは0.639であり、大きさは近い。
ただし、ここで直接観測されているのは有限時間のAUC比である。これをF比として解釈するには、投与条件・クリアランス・0–24時間に捕捉される割合の違いが比を大きく変えないという仮定が必要になる。また、この集計値とPopPKには同じ試験の情報が含まれるため、両者の近さを独立した外部検証とは扱わない。吸収速度や個人別CLをこの一つの比から推定することもできない。
公開PopPKをどう計算に使うか
FDA資料には、遅れを持つ吸収と2コンパートメント分布を組み合わせたモデルが記載されている。主解析では、5個の直列吸収区画から中央区画へ流入する形に実装した。元の実行コードの完全な再現ではなく、公表記述と係数を使った再構成である。投与区画を別に数える解釈に対応し、6段の直列吸収も感度分析した。(4)(PDF 293・300 頁)
投与時に最初の吸収区画へ \(D F_{rel,i}\) を加える。吸収区画を \(B_1,\ldots,B_m\)、中央・末梢の薬物量を \(A_c,A_p\) とすると、
\[ \frac{dB_1}{dt}=-k_{a,i}B_1,\qquad \frac{dB_j}{dt}=k_{a,i}(B_{j-1}-B_j),\quad j=2,\ldots,m, \] \[ \frac{dA_c}{dt}=k_{a,i}B_m- \left(\frac{CL_i^*}{V_c^*}+\frac{Q^*}{V_c^*}\right)A_c+ \frac{Q^*}{V_p^*}A_p, \] \[ \frac{dA_p}{dt}=\frac{Q^*}{V_c^*}A_c-\frac{Q^*}{V_p^*}A_p, \qquad C(t)=\frac{A_c(t)}{V_c^*}. \]
星印は基準の錠剤Fで規格化した見かけの係数を表す。絶対Fを既知としたモデルではない。投与量mg、時間h、体積Lで計算し、濃度をng/mLへ換算する。
表2.再構成に使った公表係数。
| Coefficient | Published value | Role in this implementation |
|---|---|---|
| \(k_a\) | 7.90 h⁻¹ | Transfer rate between absorption compartments |
| \(CL^*\) | 3.09 L/h | Reference apparent clearance |
| \(V_c^*,V_p^*\) | 30.0, 20.4 L | Apparent central and peripheral volumes |
| \(Q^*\) | 0.634 L/h | Intercompartmental clearance |
| Liquid relative F | 0.639 | Main liquid input; 0.643 and its interval assessed separately |
| Liquid absorption-rate multiplier | 1.491 | Faster absorption for liquid than tablet |
| \(\Omega_{ka},\Omega_{CL},\Omega_F\) | 0.330, 0.135, 0.0936 | Log-normal between-individual variances |
公表された体重・アルブミン/総蛋白比の影響は、基準61 kg、比0.56に対する乗法の相対Fとして再構成した。指数はそれぞれ−0.517、−1.22である。これは共変量と製剤の交互作用まで検証した式ではない。
\[ F_{rel,i}=F_{form} \left(\frac{BW}{61}\right)^{-0.517} \left(\frac{ALB/PROT}{0.56}\right)^{-1.22}e^{\eta_F}, \quad CL_i^*=3.09e^{\eta_{CL}},\quad k_{a,i}=k_{a,form}e^{\eta_{ka}}. \]
このFは基準に対する相対値なので、絶対バイオアベイラビリティのように必ず0–1へ切り詰めるものではない。主解析では基準共変量を固定し、4096人分の \(\eta\) を生成した。公開表にない相関は0と仮定し、Ka–CL相関を±0.5とする感度分析も行った。患者背景全体の同時分布を再現した集団ではなく、これらの仮定に条件付けた仮想患者である。残差測定誤差は、真の曝露のばらつきには加えない。
24時間のAUCをそろえて比較する
定常状態は行列指数関数から直接求め、0.05時間刻みで濃度を計算した。各仮想患者の個体差は、全用法で共通にする。
線形モデルで同じ製剤・同じ日量なら、
\[ AUC_{0-24,ss}=\frac{D_{day}F_{rel,i}}{CL_i^*} \]
なので、20 mg BIDと40 mg QDの24時間AUCが等しいことはモデルの構造から決まる。計算によって初めて見つかる薬理学的な事実ではない。
現行ラベルの20 mg BIDにおけるAUC 6640 ng·h/mLは0–12時間に対応する。評価窓はFDA審査資料の記載で照合した (4)。40 mg QDの0–24時間AUCと直接比較すると、評価窓を取り違える。(2)
今回の基準個体ではAUC0–12が6472 ng·h/mL、Cmaxが868 ng/mLだった。ラベルの集団平均6640、902に近いが、基準個体と集団平均は異なる量である。Tmaxは主実装の定常状態で1.25時間だった。ラベルの約2時間は単回投与後の中央値であり、条件が異なるため直接の一致を求める比較ではない。
さらに、F推定に使用しなかった製剤間Cmax比も確認した。基準個体への同量20 mg単回投与を仮定した再構成では、錠剤/液剤のAUC0–24比は1.562だったが、Cmax比は1.519で、公表集計値2.2699の90%区間1.5822–3.2563も下回った。この区間は集計LS平均比の不確実性であり、基準個体のモデル予測を正式に検定する適合基準ではない。それでも、AUCだけの照合では見えない不一致である。吸収を6段としても解消しない。元の集計比較の投与・背景条件を完全には再現できないため、差の原因を吸収区画数だけに帰すことはできない。
AUCの整合だけでは、製剤間のピーク差を再現できていない。 以下のCmax・Cminは、この吸収実装に条件付けた比較である。定常BIDの平均Cmaxが近いことだけで、変更後の用法のピークまで検証済みとはしない。診断値は outputs/consistency.json と outputs/tables/aggregate-consistency.csv に保存した。
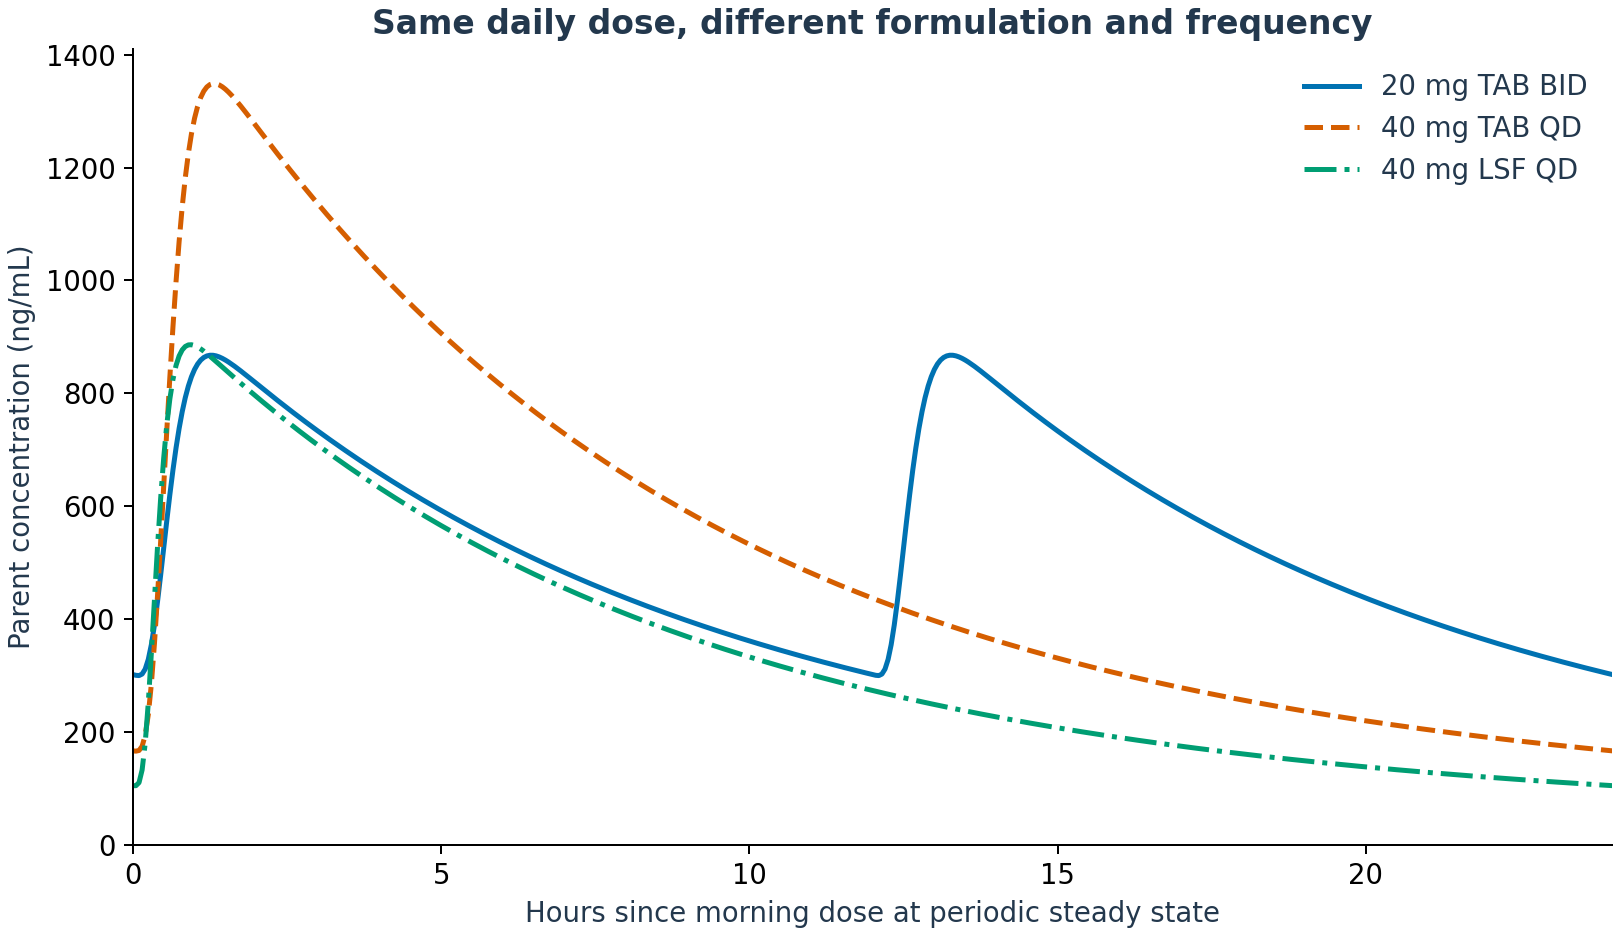
図1. 公表係数から再構成した基準個体の24時間プロファイル。TABは錠剤、LSFは液剤、BIDは12時間ごと、QDは24時間ごと。実測濃度曲線ではない。基準61 kg、ALB/PROT=0.56、個体差0。以下の数値もこの実行結果による。
表3.基準個体における定常状態の曝露。
| Regimen | AUC0–24 (ng·h/mL) | Cmax (ng/mL) | Cmin (ng/mL) | Cmax/Cmin |
|---|---|---|---|---|
| 20 mg TAB BID | 12945 | 868 | 300 | 2.89 |
| 40 mg TAB QD | 12945 | 1349 | 166 | 8.11 |
| 40 mg LSF QD | 8272 | 886 | 105 | 8.43 |
Cminは各投与周期内の最低濃度である。吸収の遅れがあるため、投与直前の採血値と同一とは限らない。
錠剤同士では、QDにするとピークと谷の差が広がる。液剤QDでは、相対Fの低下によってピークが錠剤BIDに近付くが、AUCは同じにならない。FDA資料の群分けを誤りと判断するための計算ではなく、どの曝露指標と製剤を比較しているかを曖昧にしないための計算である。
仮想患者内の差と推定の不確実性を分ける
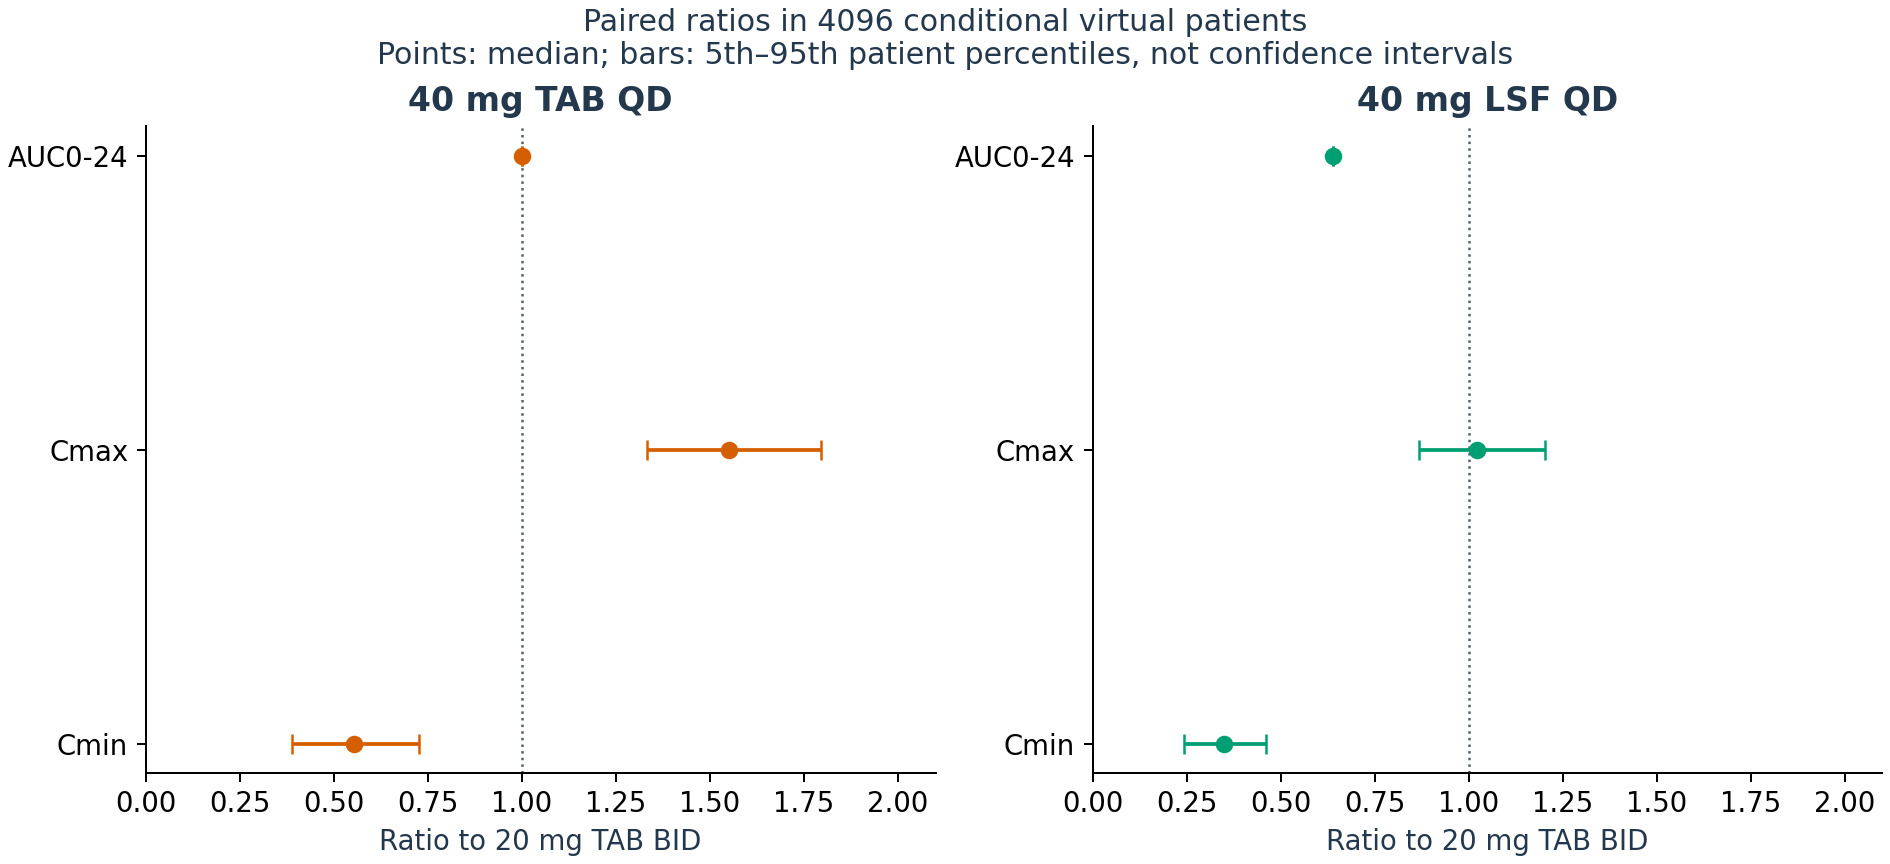
図2. 4096人の条件付き仮想患者。点は個人内比の中央値、横線は5–95パーセンタイルで、推定値の信頼区間ではない。全例で同じ共変量を使う。液剤Fの推定不確実性はこの横線には含まれない。
表4.同じ仮想患者内の用法比。
| Ratio relative to 20 mg TAB BID | Median | 5th–95th percentile of paired ratios |
|---|---|---|
| 40 mg TAB QD: AUC0–24 | 1.000 | 1.000–1.000 |
| Same: Cmax | 1.551 | 1.333–1.796 |
| Same: Cmin | 0.553 | 0.389–0.727 |
| 40 mg LSF QD: AUC0–24 | 0.639 | 0.639–0.639 |
| Same: Cmax | 1.022 | 0.867–1.203 |
| Same: Cmin | 0.348 | 0.244–0.461 |
液剤のAUC比が全員で0.639になるのは、製剤の相対Fを全員で一定としたためである。液剤への切替効果に個体差がないという臨床的な証明ではない。
一方、製剤間AUC比から推定した相対Fを0.445–0.931へ動かすと、基準個体の40 mg LSF QDのAUC0–24は5757–12046 ng·h/mL、Cmaxは617–1290 ng/mLとなった。この範囲は、集計比に由来するFだけの感度幅である。PopPK全係数の同時不確実性や、新しい患者の予測区間ではない。
吸収を5段/6段、Ka–CL相関を−0.5/0/0.5とした追加512人の感度分析でも、錠剤QD/BIDのCmax比中央値は1.547–1.552、Cmin比中央値は0.551–0.557だった。方向は維持されたが、これだけで食事依存性・服薬時刻・新しい吸収構造の影響を除外できるわけではない。
体重48/80 kg、ALB/PROT比0.49/0.63を一つずつ変えた場合も、今回の乗法Fモデルでは同一個体内の用法比からその倍率が消える。共変量が臨床的に無関係なのではなく、今回の式が用法との交互作用を持たないためである。
AUCのE–Rモデルだけでは用法を選べない
FDA資料には、申請者によるbest tumor response(BTR)のEmax型E–Rモデルもある。公表点推定を式にすると、
\[ g(AUC)=\frac{-58.635\ AUC_{0-24,ss}}{4000+AUC_{0-24,ss}}. \]
これは既存のD/D1部分集団における探索的な腫瘍径変化とAUCの関係であり、今回推定した関数ではない。同資料でFDAは、ORRについて明確な正のE–Rを認めていない。BTRとORRを同じ結論として扱わない。(4)(PDF 310・314 頁)
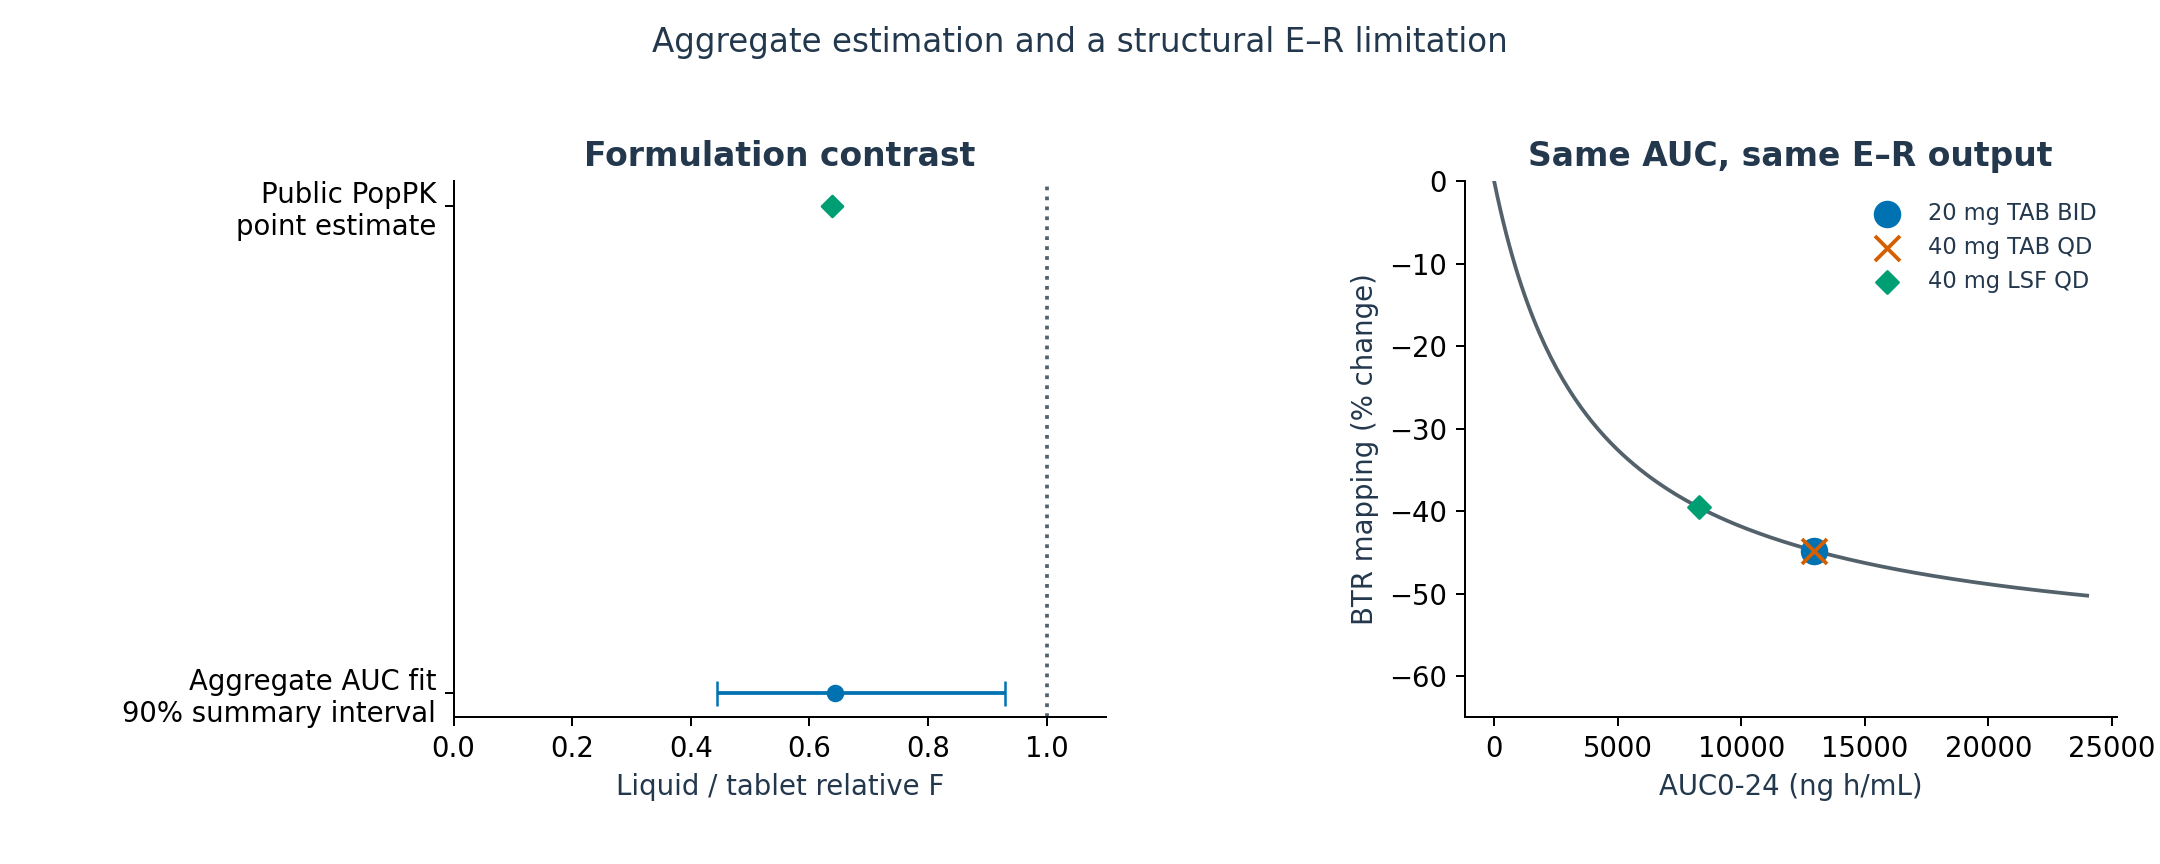
図3. 左は製剤間AUC比に基づく相対F推定と90%集計近似区間、菱形は公表PopPKの点推定。独立した二試験のメタ解析ではない。右は公表BTR関数へ今回のAUCを代入した数学的な写像であり、変更後の用法の臨床BTR予測ではない。二つの錠剤用法の印は重なる。
錠剤BIDとQDではAUCが同じなので、この関数は全仮想患者で同じ値を返す。しかしCminは約半分になり、Cmaxは約1.55倍になる。E–Rの出力が同じであることと、臨床効果が同じであることは別である。 AUCだけを説明変数にしたモデルには、濃度変動による違いを判別する仕組みがない。
公開ラベルには曝露増加と下痢・皮疹の関連が記載されているが (2)、本解析ではピーク差をそのまま有害事象率の差へ変換しない。公開された親薬物PKだけから、最低濃度の低下がどの程度効果に影響するか、ピーク上昇がどの程度忍容性へ影響するかは決まらない。
考察
錠剤の同じ1日量をQDとBIDへ分ける計算では、24時間AUCが保たれてもピークと谷は変わった。一方、液剤QDを挟む比較では相対Fが異なり、同じ日量でもAUCが変わる。両者を一つの投与回数効果として扱えない。
既存のAUCだけのE–Rには、同じAUCで変わる濃度変動を評価する情報がない。今回の計算は、投与回数変更による薬効維持や安全性改善を示していない。
計算の検査と限界
入力値は出典・表・PDF頁とともに保存し、相対Fの推定、4096人の主解析、512人の構造感度、集計表と図をPythonから再生成する。元の論文・審査資料の画像や個人データは配布しない。
解析は analysis/run_analysis.py、検証は python -m unittest discover -s analysis -p "test_*.py" -q で実行する。集計結果は outputs/tables/、推定値は outputs/fit.json、計算検査は outputs/verification.json に保存する。
数値積分した24時間AUCと量収支からのAUCの最大相対差は0.012%だった。基準BIDの時間刻みを半分にしたときのCmax差は0.014%。周期定常状態、独立したODE計算との一致、評価窓、製剤F、共変量の相殺、E–Rの構造的同値性、単回投与診断など10件のテストが通った。これは計算の検査であり、患者データによる外部検証ではない。
個人別濃度・患者背景の同時分布・元の実行コードは使っていない。親薬物の血漿PKのみを扱い、代謝物、腫瘍内濃度、標的結合の時間変化は再現していない。製剤間のF推定は集計AUC0–24に基づく条件付き近似であり、用法間の効果・安全性の同等性や最適な用法を確定できない。
データとコードの公開
参照
- US Food and Drug Administration. FDA grants accelerated approval to sevabertinib for locally advanced or metastatic non-squamous non-small cell lung cancer. 2026 Sep 9. Approval announcement.
- Bayer HealthCare Pharmaceuticals Inc. HYRNUO (sevabertinib) tablets: US prescribing information. Revised 2026 Sep. DailyMed. Sections 2.2 and 12.2–12.3.
- US Food and Drug Administration. HYRNUO (sevabertinib), NDA 219972: Other Review(s). 2025. Review PDF. PDF p. 35.
- US Food and Drug Administration. HYRNUO (sevabertinib), NDA 219972: Multi-Discipline Review. 2025. Review PDF. PDF pp. 117–118, 293, 300, 310 and 314.