Daraxonrasibを分割すると安全になるのか
公表ヒトPopPK係数と4,096組の条件付き仮想個体でQDとBIDを比較。ピーク低下と最低濃度上昇を、安全性E–Rの異なる指標から検討する。
On this page
Daraxonrasib(RMC-6236)は、複数の活性型RASに作用するRAS(ON)阻害薬である。2026年8月の米国承認で、膵癌のRAS阻害は開発段階の話だけではなくなった。承認用量は300 mgを1日1回。ここで考えたいのは、同じ300 mgを150 mgずつ2回に分けたら何が変わるか、という問いである (1)。
分割すればピークは下がる。しかし、それだけで安全性の改善とは言えない。FDA審査資料では、Grade 3以上の治療下発現有害事象(TEAE)は最低濃度と、Grade 3以上の治療関連有害事象(TRAE)は最高濃度と、それぞれ正の関連を持っていた。分割によってピークと最低濃度が逆方向に動くなら、どちらを見るかで解釈も変わる。
公開PopPK係数を用いて年齢や体重などを基準値に固定した4,096人分の仮想個体を作り、投与量を減らすことと、1日量を保って分割することを比較した。150 mgを12時間ごとに投与する条件では、300 mg 1日1回に対する個体内比の中央値は、最高濃度が約0.77、最低濃度が約1.49だった。これは安全性改善の予測ではなく、その仮説を検討する際に必要な曝露のトレードオフである。
問いと解析の範囲
QOI(Question of Interest)は、300 mg/日の分割で全血中のピーク、最低濃度、平均曝露がどう変わるか、その変化を公表された安全性E–Rのどこまで解釈できるか、とした。
COU(Context of Use)は、公開情報に基づいて次に検証する投与条件と測定項目を絞る研究・学習上の比較である。治療変更や臨床試験の用量決定には使用しない。新しい個人別データへのNLME推定は行わず、公表された推定済みパラメータを再利用する。
表1. 比較した仮想投与条件。
| Regimen | 0 h | 12 h | Daily dose | Interpretation |
|---|---|---|---|---|
| 300QD | 300 mg | — | 300 mg | Approved reference |
| 150BID | 150 mg | 150 mg | 300 mg | Equal split preserving 1-day dose |
| 200QD | 200 mg | — | 200 mg | 1-day dose reduction |
| 100BID | 100 mg | 100 mg | 200 mg | Reduction plus fractionation |
| 200+100 | 200 mg | 100 mg | 300 mg | Unequal split preserving 1-day dose |
QDは1日1回、BIDは1日2回を指す。BIDと不均等分割は本解析の仮想条件であり、検証済みの代替レジメンではない。服薬遵守、食事、併用薬は条件間で変えない。
公開資料から何を取り出したか
主な出典はFDAのNDA 220910審査資料である (2)。PopPKは720人、8,527点のPK記録に基づく。安全性E–RのPK評価可能集団は膵癌466人で、対象とする集団は同じではない。モデル作成時の投与条件は10–400 mgのQDであり、BIDの直接検証は含まれていない。(FDA assessment report / PopPK section , Table 59 , Tables 65–67)
表2. FDA資料から転記したモデル情報。
| Input | Value or treatment | Source location (PDF page) |
|---|---|---|
| CL/F, Vc/F | 53.8 L/h, 516 L | Table 59, page 242 |
| Q/F, Vp/F | 26.1 L/h, 255 L | Same table |
| ka, absorption lag | 0.735 /h, 0.305 h | Same table |
| Maximum relative-F reduction, half-change time | 0.357, 5.90 days | Same table |
| CL, Vc and ka η variances | 0.139, 0.168, 0.847 | Same table |
| CL–Vc η covariance | 0.0949 | Same table |
| Grade ≥3 TEAE Cmin slope | 0.013 /(ng/mL), 95% CI 0.007–0.020 | Table 65, page 260 |
| Grade ≥3 TRAE Cmax slope | 0.00363 /(ng/mL), 95% CI 0.00204–0.00523 | Table 66, page 260 |
| Dose-modifying TRAE log Cavg slope | 1.25, 95% CI 0.77–1.74 | Table 67, page 261 |
濃度は全血中濃度である。血液/血漿比には濃度依存性があり、血漿濃度や非結合濃度に読み替えない。腫瘍内濃度やRAS占有率も計算しない。
モデルの定式化と再構成に必要な仮定
消化管、中央、末梢の量をそれぞれ\(A_g,A_c,A_p\)として、ラグ時間後に経口入力を加える2コンパートメントモデルを使った。
\[ \frac{dA_g}{dt}=-k_aA_g,\qquad \frac{dA_c}{dt}=k_aA_g-\frac{CL+Q}{V_c}A_c+\frac{Q}{V_p}A_p, \] \[ \frac{dA_p}{dt}=\frac{Q}{V_c}A_c-\frac{Q}{V_p}A_p, \qquad C(t)=1000\frac{A_c(t)}{V_c}. \]
時間はh、量はmg、濃度はng/mL。係数は見かけのCL/F、V/Fであり、入力には初回を1とする相対Fだけを掛ける。絶対バイオアベイラビリティを別に掛けることはしない。
定常状態では相対Fの極限\(F_{ss}=1-0.357=0.643\)を使う。線形モデルでは1日量\(D\)に対して、
\[ AUC_{24,ss}=\frac{1000F_{ss}D}{CL/F},\qquad C_{avg,ss}=AUC_{24,ss}/24 \]
となる。同じ1日量でAUCが一致するのは、この仮定の帰結であり、新しく見つけた薬効維持の証拠ではない。
元資料にある相対Fの時間変化は、最大低下量と半変化時間までは確認できるが、完全な関数形は確認できなかった。治療開始後の濃度推移だけは、\(F(t)=1-0.357t/(5.90+t)\)と、\(F(t)=1-0.357(1-2^{-t/5.90})\)の二つを仮定した。ここでtは初回からの日数で、各投与時刻のFを入力に使う。治療開始後の濃度推移は原モデルの完全再現とは呼ばず、主結果はこの形に依存しない定常状態に置く。
もう一つ重要なのが、160 mg以下での吸収速度である。公表モデルのカテゴリ効果1.49と一般式\(1+\theta X\)から、低用量側のkaを2.49倍とした。ただし元データはQDなので、BIDにした際の判定を「1回量」とするか「1日量」とするかは未検証である。主解析は1回量、別解析は1日量で分岐させる。投与間隔の外挿には、用量カテゴリの外挿も伴う。
仮想個体は65歳、70 kg、総ビリルビン8 µmol/L、既治療の膵癌という参照共変量に固定した。\(\eta_{CL},\eta_{Vc},\eta_{ka}\)を次の正規分布から同時生成し、各係数を\(\theta_i=\theta\exp(\eta_i)\)とする。
\[ \boldsymbol\eta\sim N\!\left(0, \begin{bmatrix}0.139&0.0949&0\\0.0949&0.168&0\\0&0&0.847\end{bmatrix}\right). \]
報告されていない共分散は0とした。同じ仮想個体では全投与条件で同じηを使った。乱数シードは20261022とした。共変量の実患者分布、残差誤差、全固定効果の推定不確実性はこの分布には含まれない。5–95パーセンタイルは条件付き個体差の範囲であり、95%信頼区間ではない。
まず絶対曝露のずれを確認する
300 mg QDに関連するラベルの集計値を、本実装の定常曝露と並べた。ただしラベル本文ではCmaxの集計時点とAUCの積分区間が明記されていない。公表AUCをAUC24,ssと断定せず、厳密な同一指標の再現試験ではなく整合性の参考にする。(3; 処方情報12.3)
表3. 公表集計値と条件付き計算の絶対曝露の比較。
| Metric | Published geometric mean | Reference covariates, η=0 | Geometric mean of 4,096 conditional individuals |
|---|---|---|---|
| Cmax (ng/mL) | 365 | 296.7 | 292.5 |
| AUC (ng·h/mL; published interval unconfirmed, calculation uses 24-hour steady state) | 3,760 | 3,585.5 | 3,580.2 |
条件付き集団のCmaxは公表値より約20%低い。実集団と参照共変量固定の違いも含み、理由を特定できていない。公表値に合わせて係数を調整しなかった。したがって、本実装を絶対曝露の検証済みモデルとして扱わない。 以下は公表係数に条件付けたレジメン間の感度解析である。
単回投与時の解析解は別実装のODE解と照合し、反復投与は過去40日分の重ね合わせ、AUCは独立した数値積分と照合した。ピーク・最低濃度は0.02時間刻みと吸収開始時刻を含む格子で計算し、細かい格子との一致を確認した。これは実装検証であり、患者での予測検証とは異なる。
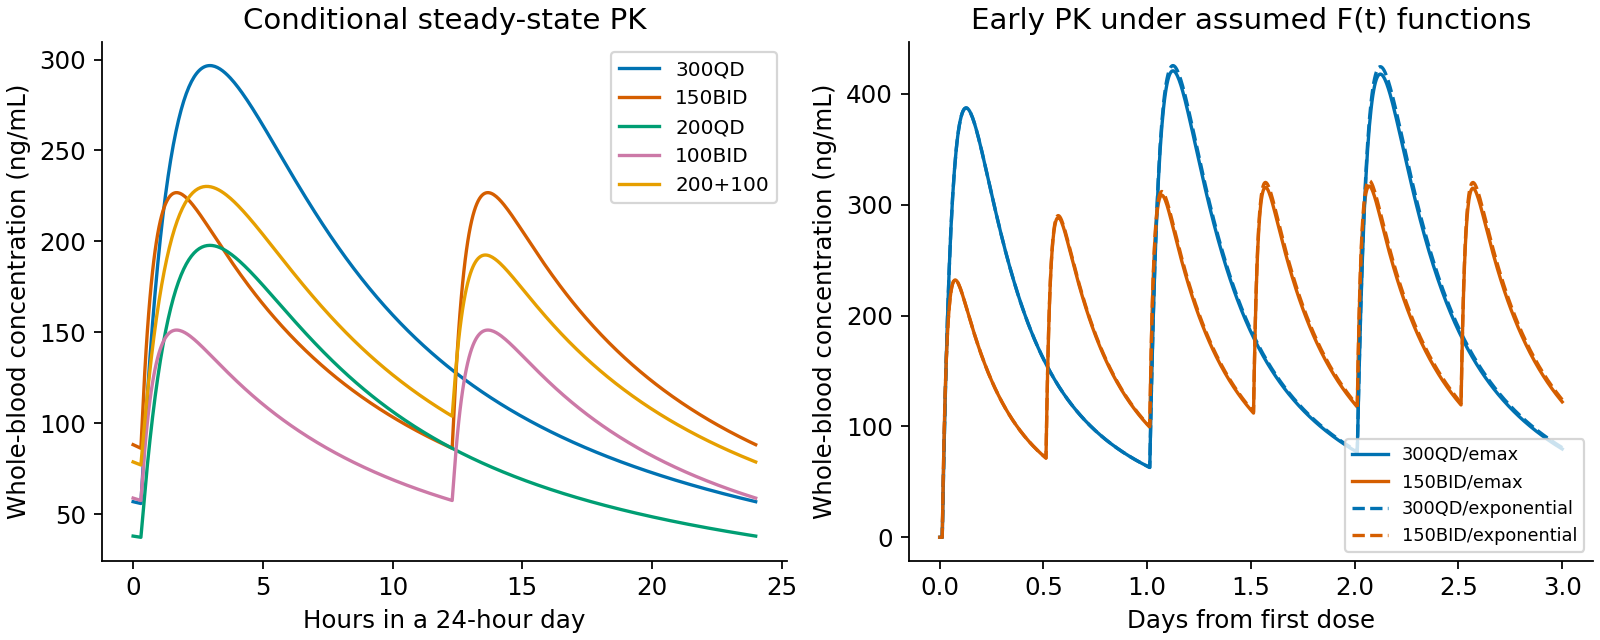
図1:左は同一個体に与えた5条件。右は初期Fの関数形の構造感度であり、観測データへの適合線ではない。
分割はピークを下げ最低濃度を上げる
表4. 300QDに対する個体内曝露比。
| Regimen | Cmax ratio | Minimum-concentration ratio | Cavg ratio |
|---|---|---|---|
| 150BID | 0.774 (0.662–0.908) | 1.49 (1.21–1.87) | 1.000 |
| 200QD | 0.667 | 0.667 | 0.667 |
| 100BID | 0.516 (0.441–0.605) | 0.991 (0.807–1.25) | 0.667 |
| 200+100 | 0.780 (0.723–0.886) | 1.35 (1.19–1.60) | 1.000 |
300QDを1とした中央値(5–95パーセンタイル)。丸め前の値は配布CSVに収録した。最低濃度は24時間内の最小値で、ラグがあるため服薬直前濃度とは必ずしも一致しない。
150BIDは平均曝露を保ちながら、ピークを約23%下げる一方、最低濃度を約49%上げた。100BIDでは最低濃度の中央値が300QDに近いが、平均曝露は3分の2になる。「トラフが近いから薬効も保てる」という判断は、この結果からはできない。
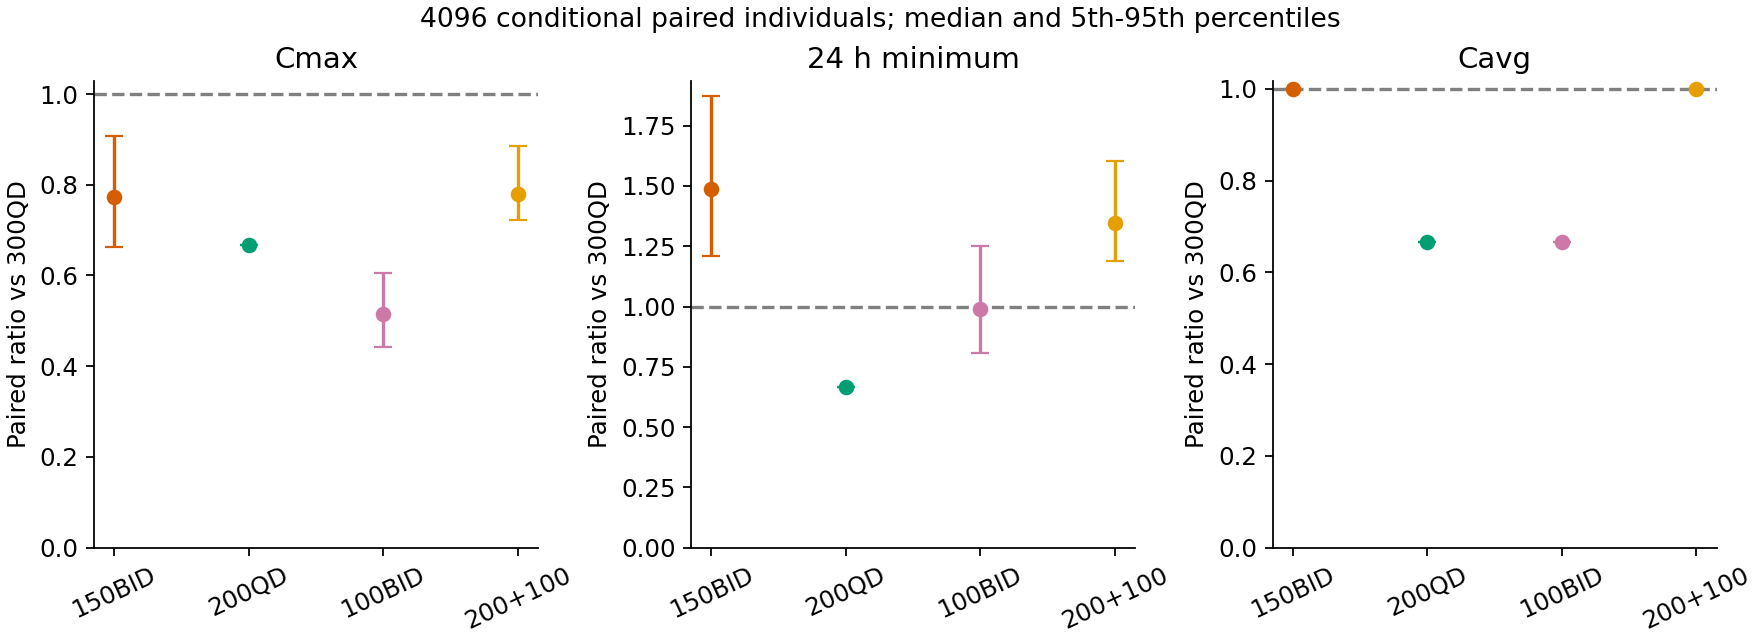
図2:点は中央値、線は条件付き個体差の5–95パーセンタイル。AUCとCavgの比で個体差が消えるのは線形収支のためで、臨床予測の精度が高いことを意味しない。
吸収分岐を1日量で判定すると150BIDの中央値はCmax比0.687、最低濃度比1.61となった。ピーク低下と最低濃度上昇という方向は保たれるが、効果量は変わる。50+250、100+200、150+150、200+100、250+50 mgも比較した。定常24時間では前後を入れ替えた条件は単なる時間移動となり、極値とAUCは同じになる。均等分割は比較した個体内比の中央値ではピークが最小だったが、全個体で不均等分割より低くなるわけではなく、安全性の最適条件とも言えない。
なぜ安全性の結論が一つにならないのか
公表されたロジスティック式の切片・共変量の中心化は、公開表だけでは完全には確定できない。そのため、絶対発生率を算出しなかった。同一個体の固定共変量を打ち消した相対オッズだけを計算する。
\[ OR_{TEAE}=\exp\{0.013(C_{min,alt}-C_{min,300QD})\}, \] \[ OR_{TRAE}=\exp\{0.00363(C_{max,alt}-C_{max,300QD})\}, \] \[ OR_{modification}=\left(C_{avg,alt}/C_{avg,300QD}\right)^{1.25}. \]
最後の指標は、いずれかの投与中断・減量・中止につながる全GradeのTRAEである。TEAEとTRAEは定義が異なり、同じ有害事象を二つの式で独立に説明しているわけではない。オッズ比はリスク比ではなく、1.43を「発生率が43%増える」とは読めない。(FDA assessment report / Tables 65–67)
表5. 公表QD関連式を仮想条件へ移した相対オッズ。
| Regimen | Grade ≥3 TEAE conditional OR | Grade ≥3 TRAE conditional OR | Dose-modifying TRAE conditional OR |
|---|---|---|---|
| 150BID | 1.43 (1.21–1.77) | 0.790 (0.557–0.938) | 1.000 |
| 200QD | 0.773 (0.528–0.918) | 0.700 (0.510–0.832) | 0.602 |
| 100BID | 0.993 (0.723–1.07) | 0.599 (0.349–0.788) | 0.602 |
| 200+100 | 1.30 (1.16–1.50) | 0.796 (0.615–0.925) | 1.000 |
公表傾きの点推定値を移植した中央値(5–95パーセンタイル)。QDで観察された関連をBIDへ仮に移した投影であり、BIDの臨床的な因果効果でも、検証済み安全性予測でもない。
150BIDでは、Cmaxを使うTRAE式の相対オッズは下がり、Cminを使うTEAE式では上がった。安全性を代表する一つのスコアに統合することはできない。曝露指標間の相関、病状、治療期間、選択されたE–R式の違いがあるため、ピークとトラフがそれぞれ原因だと確定したわけでもない。
また、切片が相殺されても、ORは絶対濃度の差に依存する。Cmaxの公表集計値との約20%のずれや、集計条件の不一致が解消されるわけではない。ORの大きさも校正済みとはせず、公表モデルを別の投与条件に適用した場合の変化の方向と仮定に対する感度を見るために示した。
傾きの公表95% CIの下限・上限を使うと、150BIDの条件付きORの中央値はTEAEで1.21–1.74、TRAEで0.713–0.876となった。この範囲は傾きだけを変えたシナリオであり、表の個体差範囲や、BIDでの真の臨床効果の信頼区間とは異なる。
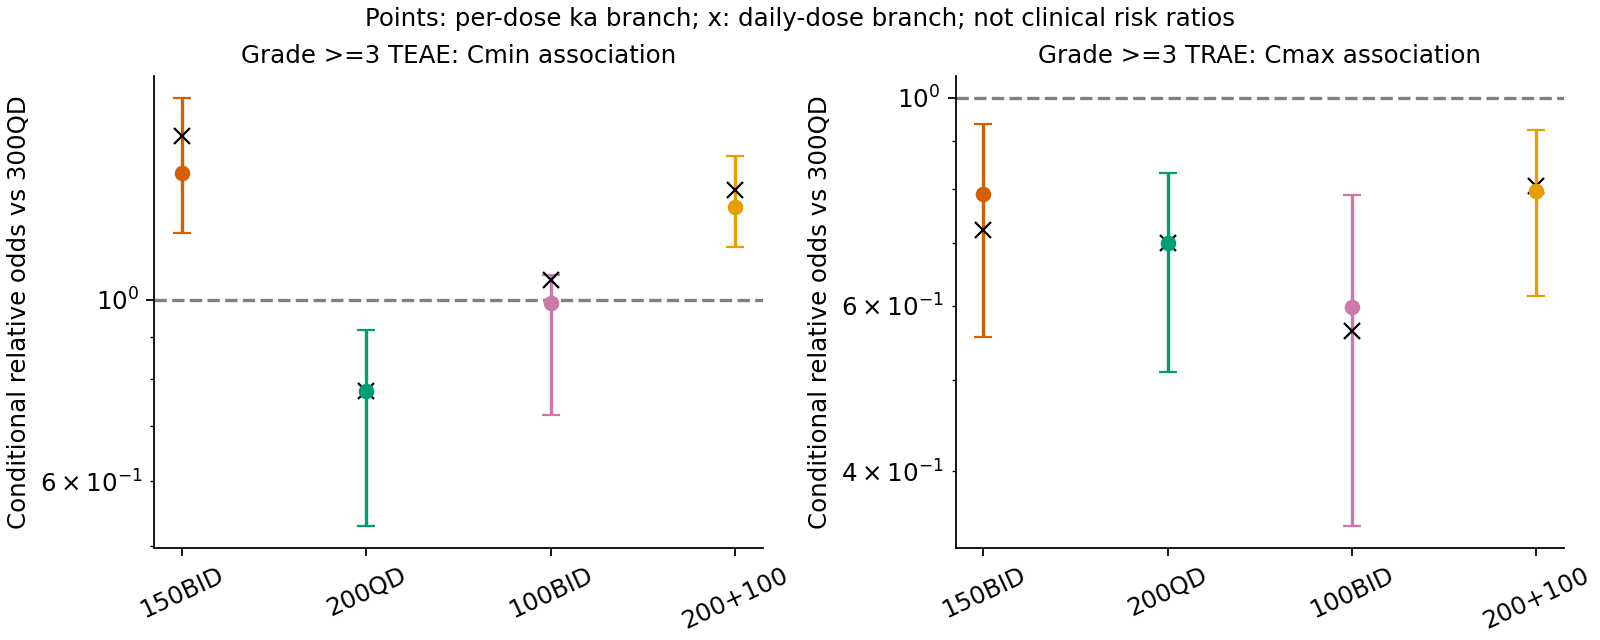
図3:色付き点と線は1回量でkaを分岐した中央値・5–95パーセンタイル、黒い×は1日量で分岐した中央値。線はE–R係数の信頼区間ではない。
不確実性を分けて見る
表6. 確認した不確実性と解釈の範囲。
| Uncertainty | Check | Scope |
|---|---|---|
| Individual variability | Paired 4,096 draws from published η covariance | Fixed reference-covariate distribution |
| Absorption dose category | Classification by 1 dose versus 1 day | Structural extrapolation to BID |
| PK fixed effects | Vary CL, Vc, Q, Vp, ka, EM and ET50 separately on a log scale by approximately ±1.96 times reported RSE | Not a joint confidence region |
| E–R slopes | Separate calculations at published 95% CI endpoints | Kept distinct from individual variability |
| Cmin definition | Compare 24-hour minimum with minimum predose concentration | Sensitivity to an incompletely specified source extraction rule |
| Initial relative F | Compare 14-day and 42-day AUC under two assumed functions | Not a reconstruction of the original time function |
単独のPK係数変動や年齢・体重・ビリルビンの共変量シナリオでは、150BIDのピーク低下と最低濃度上昇は保たれた。ET50を変えても定常状態の結果は変わらない。これは定常極限を使ったためで、ET50が臨床的に重要でないという意味ではない。
初期14日AUCの150BID/300QD比の中央値は仮定した二つのF関数で約0.987と0.986、42日では約0.995と0.994だった。分割では半量を12時間後に投与するため、有限期間の端での持ち越しと投与時刻のFが変わり、定常AUCの完全一致とは区別が必要になる。
安全性の指標によって分割の解釈が変わる
同じ1日量を分割すると、ピークは低下し、最低濃度は上昇した。100BIDのように日量も下げる条件では、平均曝露の低下も重なる。これらは異なる曝露変更であり、すべてを「分割の利点」とまとめられない。朝夕の食事や日内変動、服薬負担は今回の計算には含まれていない。
元資料の有効性E–Rで有意な関連が検出されなかったことも、分割や減量で薬効が保たれる証明にはならない。300 mg QD中心の曝露範囲と、比較した仮想条件は異なる。(FDA review: efficacy E–R section)
ピークを下げたという計算結果は得られたが、安全性の改善までは支持されなかった。最低濃度を説明変数とする有害事象では、むしろ仮想計算では逆にオッズが上がった。
データとコードの公開状況
入力値、乱数シード、解析・検査コード、8点のCSV、図3点を配布する。個人別臨床データや原資料PDFは再配布しない。資料確認日は2026年10月22日。FDA審査資料のモデルと係数を出典とし、図は本解析から作成した。
参照
1. US Food and Drug Administration. FDA approves daraxonrasib for metastatic pancreatic adenocarcinoma. 2026. Approval information.
2. US Food and Drug Administration. Daraxonrasib: multidisciplinary review, NDA 220910. 2026. Review.
3. US Food and Drug Administration. Rasonque (daraxonrasib) tablets: US prescribing information. Revised August 2026. Label.