PK/PD・PopPK・PBPK・QSPの使い分けを目的とデータから考える
On this page
要旨
PK/PD、PopPK、PBPK、QSPは重なりを持つ異なる着眼点であり、高度さの四段階ではない。基礎文献、総説、公的資料を、問い・入力・出力・解釈の違いから比較した。架空の計算例では同じPKに異なる応答を接続し、仮定したCL分布から条件付きの濃度のばらつきを示した。モデル構造、個人差、推定法は別の選択であり、信頼性は名称ではなく観測・仮定・使用目的で評価する必要がある。
文献確認日:2026年10月9日。定義の基礎となる文献と、最近の総説・ガイドラインを読み、使い分けを整理する。図は本記事で作成したもので、数値例は架空の薬物を用いた説明用のシミュレーションである。
背景と目的
薬のモデルについて調べると、PK/PD、PopPK、PBPK、QSPという言葉が出てくる。どれも投与量や効果を考えるために使われ、微分方程式で書かれることも多い。そのため、似たモデルに違う名前を付けているように見えるかもしれない。
ただし、四つの名前は同じ分類軸を指していない。PK/PDは投与・曝露・応答を結ぶ枠組み、PopPKは集団の薬物動態と個人差を扱う方法、PBPKは生理学を使った薬物動態の表現、QSPは薬物作用と生体システムを結ぶ定量的な方法と考えると整理しやすい。互いに接続でき、境界にも重なりがある。単純なものから高度なものへ進む四段階ではない。
本稿では、定義だけでなく、何を判断するために使い、どのデータを入力し、結果のどこを見るかまで整理する。実装の全手順を網羅するマニュアルではなく、解析計画や報告を読むための見取り図である。
PKとPDとモデル分類の重なり
PK(pharmacokinetics、薬物動態)は、投与した薬物の濃度が、時間とともにどう変わるかを扱う。吸収、分布、代謝、排泄をまとめたADMEがその背景にある。測る濃度も、血漿中、全血中、組織中、非結合型など、問いによって違う。
PD(pharmacodynamics、薬力学)は、薬物への曝露と作用・応答の関係を扱う。受容体の占有、バイオマーカーの変化、腫瘍の変化、副作用などが対象になる。ただし、標的に結合した割合と、患者の臨床的利益は同じものではない。
「体が薬に何をするか」がPK、「薬が体に何をするか」がPDという言い方は入口として便利だ。ただし、実際には薬が生体の状態を変え、その状態が薬物動態を変えることもある。PKとPDの間に一方向の矢印しかないとは限らない。Juskoの機序に基づくPK/PD総説 (1)は、その接続を考える基礎になる。
表1 モデル名称と主な着眼点
| 名前 | 何を表す言葉か | 主に詳しくする部分 |
|---|---|---|
| PK/PD(PKPD、PK-PDとも表記) | pharmacokinetic/pharmacodynamic modeling | 投与条件、濃度、応答の関係と時間経過 |
| PopPK | population pharmacokinetics:母集団薬物動態 | 集団の典型的なPK、個人差、患者背景との関係 |
| PBPK | physiologically based pharmacokinetic modeling:生理学的薬物動態モデル | 臓器・組織、血流、代謝・輸送などを使った濃度の変化 |
| QSP | quantitative systems pharmacology:定量的システム薬理学 | 薬物作用、経路、細胞、生体の調節、疾患の相互作用 |
この表は主な着眼点を整理したもので、排他的な分類ではない。PBPKにPDをつなげることも、QSPの曝露を通常のPKモデルで計算することもある。
表2 目的・入力・解析結果の比較
| 方法 | 主な目的 | 入力データの例 | 解析結果の例 |
|---|---|---|---|
| PK/PD | 曝露と応答の関係、遅延、投与条件の影響を考える | 投与履歴、濃度、時点を伴うバイオマーカー・有効性・安全性 | 濃度と応答の関係、応答の時間経過、パラメータの不確実性 |
| PopPK | 濃度の個人差を説明し、曝露や投与条件を比較する | 個人別の投与・採血時刻、濃度、体重・臓器機能・併用など | CLやVの典型値、変動、共変量効果、条件別の曝露分布 |
| PBPK | 生理学や薬物相互作用が変わる条件で曝露を検討する | 物性、結合、酵素・輸送体の実験、生理学、臨床PK | 血中・組織濃度、相互作用比、未測定条件への予測と感度 |
| QSP | 薬物作用と病態の相互作用、併用や応答差の仮説を考える | 結合・経路・細胞の実験、病態、PK、バイオマーカー、臨床転帰 | 機序仮説、応答の時間経過、仮想集団の結果、仮定への感度 |
入力と出力は代表例で、全てが必須という意味ではない。個人別データと集約値、in vitroと臨床データ、当てはめ用と検証用を混同しないことが共通の出発点になる。
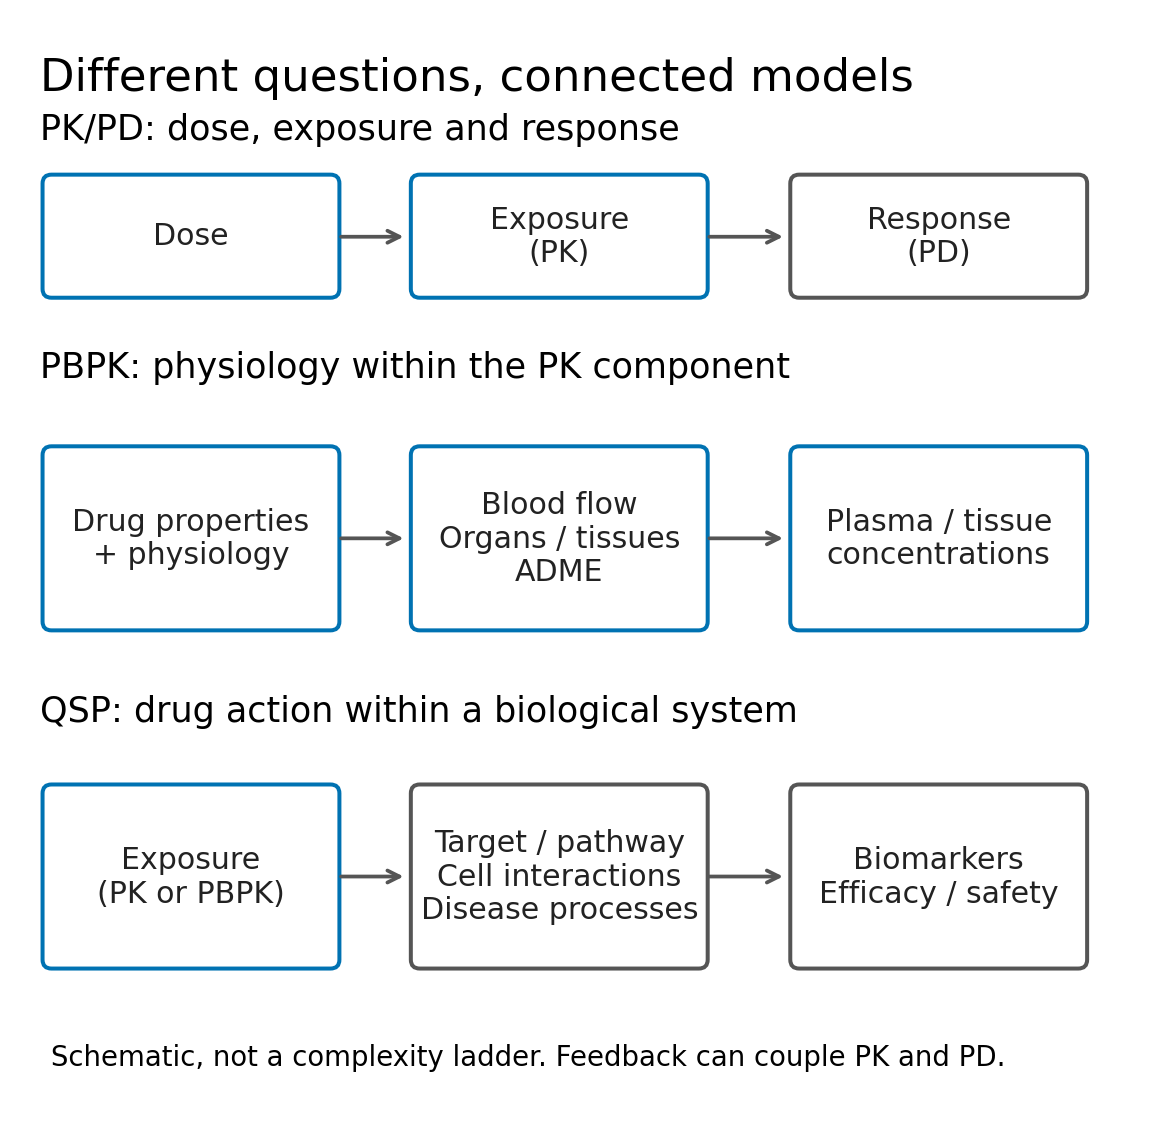
図1.名前が指す着眼点。 本記事の模式図。上段は一般的な投与から応答への流れ、下二段は主な表現対象を示す。上下の順は優劣や複雑さを表さず、厳密な包含関係も主張しない。標的による薬物消失など、PKとPDが相互に結び付く場合もある。PopPKによる個人差の表現は、PK構造に重ねる別の軸として扱う(図3)。
PK/PD:濃度と応答の関係を時間まで含めて考える
目的と使うデータ
例えば「同じ総投与量でも投与間隔を変えると応答はどう変わるか」「濃度のピークより遅れてバイオマーカーが変わるのはなぜか」が問いになる。投与履歴と濃度に加え、応答の測定時刻、投与前の値、患者背景が必要だ。応答は連続値だけでなく、イベントの有無や発生時刻として扱うこともある。
同じ被験者のPKとPDが対応していれば曝露と応答の個人内の関係を調べやすい。別試験や集約値を接続する場合は、集団や測定条件の違いが追加の仮定になる。PKを先に推定してからPDへ接続するか、同時に推定するかも選択肢であり、前者ではPK推定の不確実性をPDへどう伝えるかを考える。
解析するもの:直接作用と遅延の例
例えば、単回静脈内投与の後の濃度を、1コンパートメントのモデルで書くと
\[ C(t)=\frac{D}{V}\exp\left(-\frac{CL}{V}t\right) \]
となる。\(D\)は投与量、\(V\)は分布容積、\(CL\)はクリアランスだ。ここでは瞬時の静脈内投与、一定のパラメータ、線形の消失を仮定している。このモデルのコンパートメントは、必ずしも特定の臓器ではない。
これに、濃度に対して飽和する応答をつなぐ。
\[ E(C)=\frac{C}{EC_{50}+C}. \]
この説明例では最大応答を1とし、\(EC_{50}\)は最大応答の半分となる濃度だ。応答が濃度にすぐ追従するなら、\(E(C(t))\)がそのまま応答になる。一方、応答する物質の生成・消失に時間がかかるなら、濃度が下がってから応答が最大になることもある。UptonとMouldのPDモデル解説 (2)では、このような直接作用、遅延、turnoverなどが扱われている。
簡単な遅延の例として、ベースラインからの変化を正規化した\(R\)を
\[ \frac{dR}{dt}=k_{\mathrm{out}}\{E(C(t))-R\},\qquad R(0)=0 \]
とする。この式は、薬物によって生成が促進されるturnover応答を、変化分について正規化した例として読める。受容体占有や臨床効果を直接表すと決めたわけではない。
例えば、ある物質の量\(B\)を\(dB/dt=k_{\mathrm{in}}\{1+sE(C)\}-k_{\mathrm{out}}B\)と書き、投与前の基準値を\(B_0=k_{\mathrm{in}}/k_{\mathrm{out}}\)、生成促進の大きさを\(s>0\)とする。\(R=(B/B_0-1)/s\)と変換すれば上の式になる。したがって\(R=0\)は基準値からの変化がないという意味で、物質量や生理応答がゼロという意味ではない。遅延は曲線を単に横へずらしたものでもなく、生成・消失と初期条件から生じる。
架空の投与量100 mg、分布容積10 L、クリアランス1 L/h、\(EC_{50}=2\) mg/L、\(k_{\mathrm{out}}=0.05\) h\(^{-1}\)で計算した。
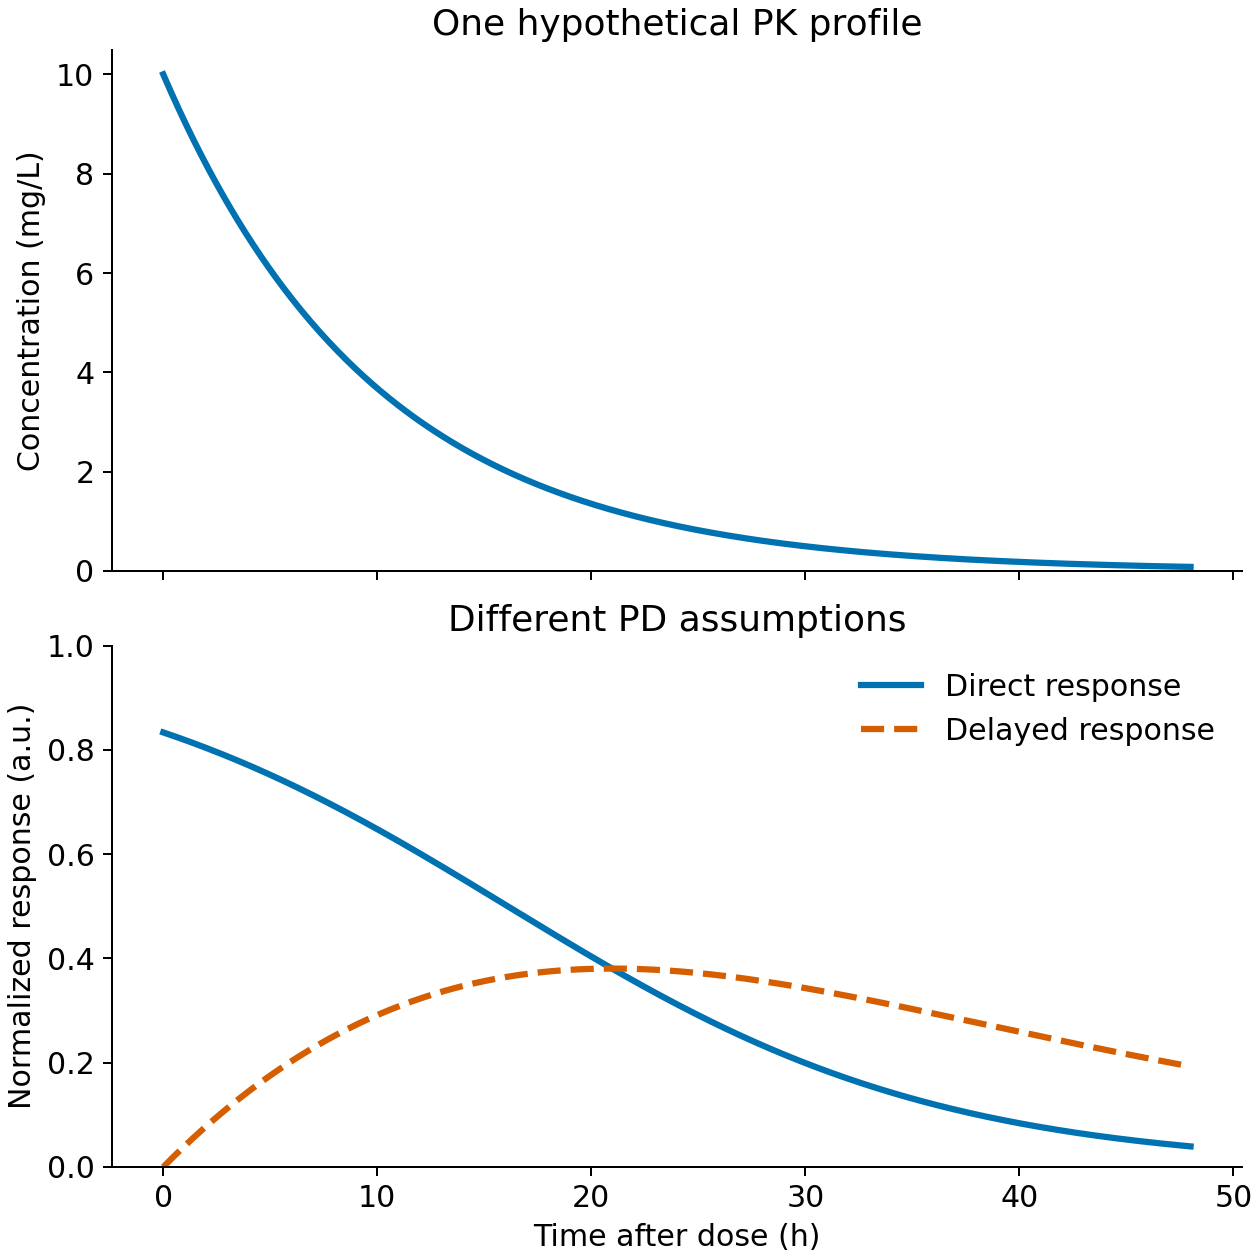
図2.同じPK、異なるPDの仮定。 単回投与後0–48時間、1本のPK曲線に二つのPDを接続したシミュレーション。応答は正規化した任意単位。観測データへの推定や実薬の予測ではない。図・数値はmodel_demo.py、出力はresults/trajectories.csvとresults/summary.json。
表3 架空のPK/PD例での応答ピーク
| 応答の仮定 | 最大応答の時刻 | 最大応答(任意単位) |
|---|---|---|
| 濃度に直ちに追従 | 0.00 h | 0.833 |
| turnoverによる遅延 | 20.95 h | 0.381 |
時刻は0.05時間刻みの計算格子から求めた。この表は、PDの仮定だけで応答の大きさと時刻が変わることを示す。どちらが正しいかは、応答の実測と生物学的な情報で確かめる必要がある。
遅延や生理学的な機序を入れたPK/PDモデルも存在する。 PK/PDを「単なる曲線当てはめ」、QSPを「機序があるモデル」と対比するのは粗い。機序に基づくPK/PDからシステムを扱うモデルへの間には連続性がある。
結果の読み方と判断の範囲
応答曲線が測定値に合うかだけでなく、ピークの時刻、回復、反復投与時の蓄積や履歴依存を見たい。\(EC_{50}\)と最大効果を同時に推定できる濃度範囲があるか、遅延を区別できる測定時点があるかも確認する。用量範囲が狭いと、異なる式が同じように当てはまることがある。
曝露と応答の関連は、それだけで曝露を変えたときの因果効果を保証しない。病態がクリアランスと転帰の両方を変える可能性、治療中止や欠測、併用治療も検討する。モデルが扱ったバイオマーカーの改善を、未検証の臨床利益へ置き換えない。
PopPK:誰の濃度がなぜ違うのか
目的と使うデータ
PopPKでは、集団の典型的な薬物動態と、その周りにある個人差を推定する。「体重や臓器機能で曝露がどれだけ変わるか」「同じ投与条件で、どの程度のばらつきが予測されるか」「個別の採血結果からその人のPKをどこまで推定できるか」が問いになる。方法の基礎はMouldとUptonのPKモデル解説 (3)を参照できる。
濃度だけを集めればよいわけではない。濃度が、誰の、どの投与に対して、いつ測られたかを結び付ける。
表4 PopPK解析に用いるデータ
| データ | 解析前に見ること |
|---|---|
| 個人ID、試験・群・来院の情報 | 個人内の反復と個人間の違いを分けられるか |
| 実際の投与量・経路・時刻・注入時間 | 予定投与からの変更、休薬、服薬情報をどう扱うか |
| 採血時刻、濃度、単位、測定法 | 濃度と時刻の対応、単位の統一、検体の条件 |
| 体重、臓器機能、併用、関連する患者背景 | 時変の情報を含め、どの時点の値を使うか |
| 定量下限未満(BLQ)、欠測、除外理由 | 検出できない値を0と同一視せず、処理の根拠を決める |
一人あたりの採血が少ない疎なデータも、集団全体の採血時点が必要な範囲を覆えば利用できる。ただし、全員が同じようなトラフ時点だけなら、吸収や分布の速さなどは推定しにくい。「PopPKだから少ないデータでも何でも決まる」わけではない。
解析するもの:構造・共変量・変動
よく使われる非線形混合効果モデル(NLME)の例として、個人\(i\)のクリアランスを
\[ CL_i=CL_{70}\left(\frac{WT_i}{70\ \mathrm{kg}}\right)^\theta\exp(\eta_i),\qquad \eta_i\sim N(0,\omega^2) \]
と書ける。\(CL_{70}\)は基準体重での典型値、\(WT_i\)は体重、\(\theta\)は体重との関係を表す係数、\(\eta_i\)はこの関係だけでは説明しきれない個人差だ。対数正規分布の例なので、\(CL_{70}\)は基準体重での中央値に対応し、必ずしも算術平均ではない。
測定値には、個人のPKだけでは説明できない残差もある。例えば\(Y_{ij}=C_i(t_{ij})(1+\varepsilon_{ij})\)のような比例誤差を使う場合もあるが、適切な誤差モデルは濃度域や測定法に依存する。個体間変動、同じ人の投与機会間の変動、残差変動を区別したい。残差は測定誤差だけでなく、モデルの省略や投与時刻の不確かさも含み得る。
ここで、体重係数を0.75、\(CL_{70}=1\) L/h、\(\omega=0.25\)と仮定し、図2と同じ架空の100 mg投与、固定した\(V=10\) Lで濃度分布を計算した。
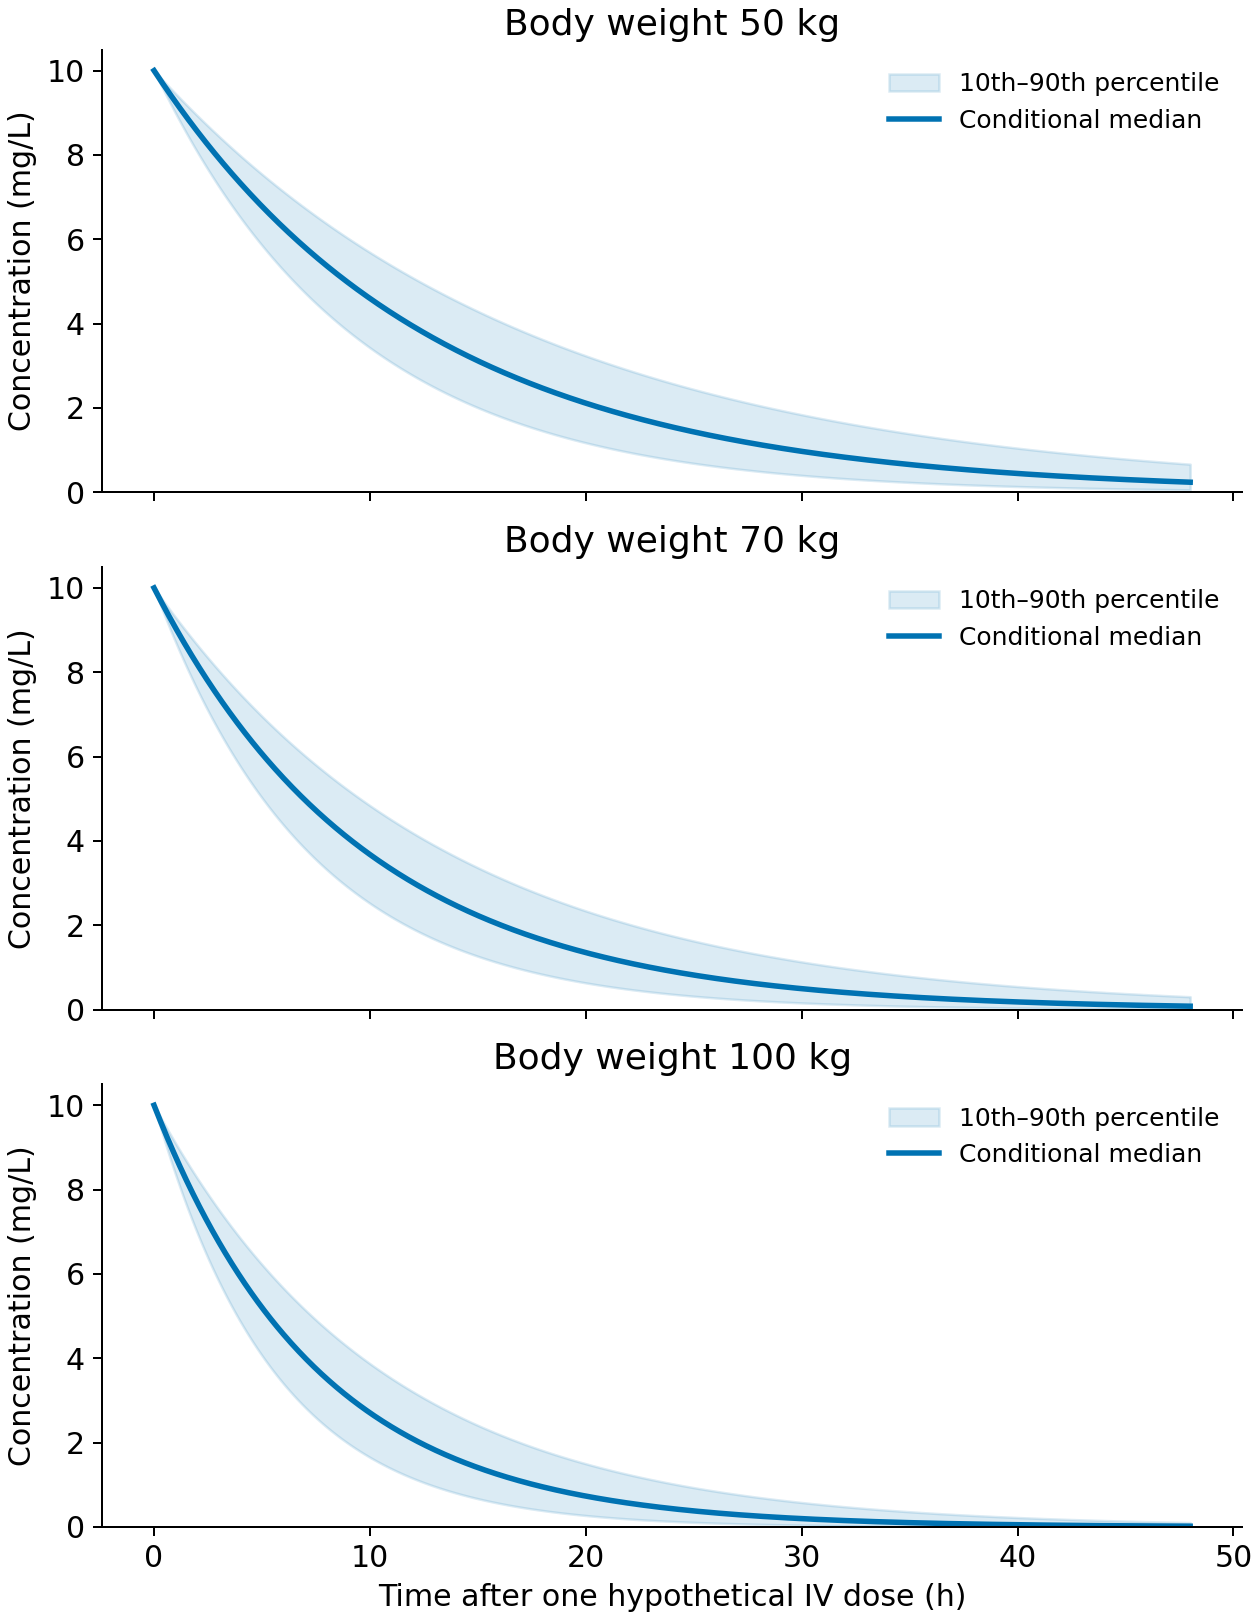
図3.典型値と集団内のばらつき。 線は体重を条件とした濃度の中央値、帯は条件付き分布の中央80%。対数正規のクリアランス分布から解析的に計算した。推定したパラメータの信頼区間でも、観測を含むVPCでもない。残差誤差、体重によるVの変化、パラメータ推定の不確実性は入れていない。実測患者数はなく、実薬の体重補正を支持する例でもない。
表5 仮定したCL分布による濃度分布
| 固定した体重 | 典型CL(L/h) | 投与24時間後の濃度中央値(mg/L) | 同時点の10–90パーセンタイル(mg/L) |
|---|---|---|---|
| 50 kg | 0.777 | 1.549 | 0.766–2.583 |
| 70 kg | 1.000 | 0.907 | 0.366–1.752 |
| 100 kg | 1.307 | 0.435 | 0.133–1.027 |
出力:population_demo.py、results/population-summary.csv。条件ごとの典型値が違っても、分布は重なっている。典型的な患者の一本の線だけでは、この違いを伝えられない。ただし、分布の重なりだけで共変量が重要でないと判断することもできない。
結果の読み方
Nguyenらのモデル評価総説 (4)を踏まえると、次の観点を組み合わせたい。一つのきれいな図や目的関数の改善だけで判断しない。
表6 PopPKの結果と解釈上の注意
| 結果 | 読みたいこと | 読み違えやすいこと |
|---|---|---|
| 典型値と推定の不確実性 | CLやVがどこまで決まり、相関・不安定性があるか | 典型値を全員に当てはまる値とみなす |
| 共変量による曝露の変化 | 関係の大きさ・不確実性と、実際の共変量範囲 | 統計的な関連だけで用量変更を決める |
| 残差や予測対観測 | 時間・濃度・群ごとの系統的なずれ | 個人ごとに合えば集団の予測も正しいとみなす |
| Visual predictive check(VPC) | 観測の設計・投与条件等を再現したシミュレーションと観測分布を比較する | 仮想曲線の帯を描いただけでVPCと呼ぶ |
| 個人推定とshrinkage | 個人データの情報が少ないと、推定が共変量を条件とした集団の典型値(個体差η=0)へ引き寄せられる程度 | 推定された個人値を誤差のない観測値として使う |
shrinkageが大きい場合は、個人推定値を使った相関や診断が歪み得る。個人情報が乏しいことを踏まえ、集団予測やシミュレーションによる評価なども見る。患者や時点を増やせば常に同じ改善が得られるわけではない。
判断できることと限界
対象集団での曝露分布や、投与条件・患者背景による曝露の変化を評価する根拠になる。ただし、用量変更が必要かを判断するには、曝露の変化だけでなく有効性・安全性との関係や許容範囲が必要だ。未測定の集団や背景範囲への外挿も別途検討する。FDAのPopPKガイダンス (5)も、用途に沿ったデータ収集と解析を扱っている。
濃度が高い人を見つけること、その理由を説明すること、その人の用量を変えるべきだと判断することは、三つの別の段階になる。
PBPK:どの臓器で何が濃度を変えるか
目的と使うデータ
薬物の性質と生体の性質を組み合わせ、未測定の条件で濃度がどう変わるかを検討する。薬物の物性・結合、代謝・輸送の実験値、臓器容積・血流・酵素量などに、利用可能な臨床PKを接続する。
表7 PBPKで用いる情報の層
| 情報の層 | データの例 | 実践的に見ること |
|---|---|---|
| 薬物 | 溶解性、膜透過、非結合率、代謝・輸送の速度 | in vitroからin vivoへ変換する根拠、実験条件 |
| 生体 | 臓器容積、血流、酵素・輸送体、年齢等の分布 | 対象集団との対応、値の相関、病態の影響 |
| 実測PK | 用量別・投与経路別・併用条件別の濃度 | 構築・調整用と検証用の条件を分ける |
解析するもの:生理学に基づく物質収支
PBPKでは、臓器の容積、血流量、薬物の組織への移行、結合、代謝酵素、輸送体などを使って薬物の移動や消失を表す。通常のPKモデルの「末梢コンパートメント」に、臓器名を付けただけでは、生理学に基づくモデルになるとは限らない。
例えば、消失を持たない組織への移行が血流によって制限されると仮定すれば、単純化した物質収支は
\[ V_T\frac{dC_T}{dt}=Q_T\left(C_A-\frac{C_T}{K_{p,T}}\right) \]
と書ける。\(V_T\)は組織容積、\(Q_T\)は血流、\(C_A\)は動脈血中濃度、\(C_T\)は組織濃度、\(K_{p,T}\)は組織と血液の濃度比である。同じ濃度基準を使い、静脈側の血中濃度を\(C_T/K_{p,T}\)で近似している。消失する臓器、膜透過が律速となる薬物、血球への分配を別に扱う場合などには、別の項や構造が必要になる。
PBPKの狙いは、薬物の性質と生体の性質を区別し、条件が変わったときに何が変わるかを考えることだ。例えば酵素阻害薬との併用、小児の生理学、臓器機能の変化などが濃度へ及ぼす影響を検討する。ただし、その用途に必要な機序とデータが入っていることが前提になる。
FDAのPBPK報告ガイダンス (6)は、生理学、集団、薬物の特性を組み合わせる解析として説明し、臨床PKデータの代わりに受け入れるかは用途と結果の質に応じた個別判断としている。PBPKという名前があるだけで外挿が保証されるわけではない。
また、PBPKは全臓器を細かく書くことが必須ではない。問いに必要な部分を残す簡略化もあるし、未知のパラメータを実測データから推定することもある。「PBPKは全て文献値で決める」「普通のPKは全て臨床データで決める」という分け方も正確ではない。Juskoの総説 (1)とPBPKの適格性評価に関する総説 (7)が、こうした構造と評価を考える参考になる。
PBPKが組織濃度を計算できても、その濃度から有効性や安全性が自動的に決まるわけではない。必要ならPDや病態のモデルを接続する。これがPBPK/PDやPBPKとQSPの統合につながる。
結果の読み方と判断の範囲
血中濃度の時間経過だけでなく、AUC(濃度–時間曲線下面積)、最大濃度\(C_{\max}\)、併用前後の比、対象集団の分布を用途に合わせて見る。例えば酵素阻害の外挿なら、関係する代謝経路と阻害機序が表現されているか、検証した併用条件が予測したい条件に近いかを問う。単一の「予測が何倍以内」という基準を、全用途へ機械的に当てはめない。
使う計算基盤の性能と、個別の薬物モデルの性能、さらに今回の用途への適用性は分けて考える。血中濃度に合っても、観測のない組織濃度や代謝経路の内訳が一意に決まるとは限らない。影響の大きい未知パラメータについて、感度と不確実性を調べる。ここまでを支える公開文献は、PBPKの適格性評価・報告に関する総説 (7)を参照できる。
QSP:薬が入ると生体の仕組みがどう変わるか
目的と使うデータ
同じ曝露で応答が違う背景、複数の標的を併用する理由、疾患の状態が薬物作用を変える機序などを検討する。結合やシグナルの実験、細胞機能、動物・ヒトの病態、PK、時点を伴うバイオマーカー、臨床転帰を、問いに必要な範囲で組み合わせる。
異なる実験系や種、測定尺度をつなぐため、単位・条件・変換の仮定を記録する。複数資料が同じ患者や実験に由来するなら、独立した根拠として二重に数えない。データが多種あることと、各パラメータを精密に推定できることは同じではない。
解析するもの:薬理と病態の接続
QSPは、薬理作用と生体の機序を定量的に組み合わせ、経路・細胞・組織・病態などの相互作用を扱う。例えば、薬が標的に作用した後、シグナルが変わり、細胞の状態が変わり、疾患の応答へつながる過程を考える。
2026年9月のWangらの総説 (8)は、機序に基づく生物学と定量薬理学の統合としてQSPを整理し、用量・投与条件、併用、バイオマーカーによる層別化などの用途を紹介している。QSPは一つの決まった方程式や推定アルゴリズムの名前ではない。
例えば、T細胞を介する薬物作用を考えるなら、次のような関係がモデルの候補になる。
表8 T細胞を介する薬物作用の概念例
| 表す関係の例 | 問いへの役割 | 確かめたい情報 |
|---|---|---|
| 薬物曝露と標的への結合 | 作用の入口を表す | 濃度、結合、標的量 |
| 免疫細胞と腫瘍細胞の相互作用 | 抗腫瘍応答を考える | 細胞数、活性化、殺傷の時間経過 |
| 活性化とサイトカイン、調節機構 | 応答の増幅や制御を考える | 時点を伴うバイオマーカー、背景差 |
| 腫瘍増殖と治療の作用 | 観測される疾患の変化へつなぐ | 治療前後の腫瘍動態 |
これは本記事の概念例であり、特定の薬剤について検証されたQSPモデルではない。挙げた全ての機序を必ず入れる必要もない。機序を増やすほど、パラメータ、データの整合、識別可能性の問題も増える。
QSPに何を含めるかには、研究者間で幅がある。2019年のQSP論考 (9)も、PK/PDやPBPKとの重なりと定義の幅を論じている。分子の変数が一定数以上あればQSP、という境界はない。説明したい相互作用と、評価可能な仮説が何かを示す方が有用だ。
そのため、QSPは計算だけで完結するとは限らない。モデルから仮説や追加実験を考え、得られた測定で機序やパラメータを見直す、計算と実験の往復も重要になる。
仮想患者や仮想集団を作る場合も、パラメータをばらつかせれば実際の患者集団を再現したことにはならない。どの観測に合うように作ったか、患者背景の相関をどう扱ったか、独立データで何を確認したかが重要になる。
結果の読み方と判断の範囲
較正(calibration)は、使ったデータに合わせてパラメータや仮想集団を調整することだ。同じデータへの再現は、独立した検証とは区別する。候補の機序を減らしても判断が変わらないか、別の構造や許容されるパラメータでも同じ結論か、観測していない応答だけが大きく変わらないかを調べたい。
仮想集団の割合を臨床の反応率として読むなら、集団の構成や重みを根拠あるデータに対応させる必要がある。仮想患者数を増やすだけでは、この問題もモデルの誤りも解消しない。最近の実例として、elranatamabのQSP研究 (10)は仮想集団を用いて臨床の応答へ接続しているが、そこでの設定や評価を別薬剤へそのまま適用できるわけではない。
機序仮説や未測定条件での違いを検討し、次に集めるデータを絞る材料になる。一方、臨床結果の数値を意思決定に使うには、その用途での検証が要る。「生物学的に詳しい」ことを、そのまま臨床予測の正確さと同一視しない。
モデルの構造と個人差・推定方法は別の軸
ここまでの四つを、一つの排他的な分類にすると混乱しやすい。
PopPK(population pharmacokinetics、母集団薬物動態)は、集団における薬物動態とその個人差、共変量との関係などを扱う。NLME(nonlinear mixed-effects model、非線形混合効果モデル)は、集団のパラメータと個体のランダム効果などを組み合わせる統計的なモデルの枠組みだ。濃度や応答をどう表現するかと、個人差をどう扱い推定するかは、関連するが別の問いである。Mould and Upton (11)、FDAのPopPKガイダンス (5)が基礎になる。
1コンパートメントのPK/PDをNLMEで推定することもできる。PBPKのパラメータに集団の分布を与えることも、QSPを集団データに合わせることもできる。ただし、仮想集団をシミュレーションすることと、個人別データから混合効果モデルを推定することは同義ではない。
Pharmacometricsは、薬物や疾患、個人差を定量的に扱い、解析・シミュレーションを判断へつなげる広い領域であり、NLMEやPopPKだけの別名ではない。分野や組織ごとの呼び方には幅がある。QSPとpharmacometricsの接続を論じる最近の論考 (12)もあり、固定された職種やモデル名で分断するより、データと問いを接続することが重要になる。
考察
どれを使うかは、複雑さへの好みより、何を判断したいかで決めたい。
表9 問いに応じたモデルの組合せ
| 問いの例 | 出発点になりやすい方法 | 追加で必要になる確認 |
|---|---|---|
| 実測した用量・集団で濃度と個人差を説明したい | PopPK。必要ならPK/PDへ接続 | 採血設計、共変量、個人差、予測診断 |
| 同じ曝露でも応答が遅れる理由や投与間隔を考えたい | 機序に基づくPK/PD | 応答の時系列、遅延の候補、用途に合う検証 |
| 未測定の併用条件や生理学的集団で曝露を考えたい | 関連機序を含むPBPK | 酵素・輸送体、生理学、外挿先に近い実測 |
| 複数の経路や細胞相互作用、併用の機序を考えたい | QSP。曝露にはPKやPBPKを接続 | 機序ごとの根拠、較正、感度、独立した検証 |
| 疾患の状態が曝露も応答も変える | PK・PD・病態の連結 | 双方向の作用、交絡、観測できない状態 |
これは唯一の正解表ではない。例えば薬物相互作用を実測した集団ではPopPKから情報が得られるし、投与間隔の比較をQSPで行うこともある。同じ薬剤でも、問いが変われば適切なモデルは変わる。
用途に見合う検証
2026年1月29日にStep 4で採択されたICH M15最終ガイドライン (13)は、モデルに基づく医薬品開発(model-informed drug development、MIDD)に用いる方法として母集団PK/PD、PBPK、QSPなどを挙げ、単独でも組み合わせてもよいとしている。各地域での実施状況は別に確認する必要があるが、共通の考え方として、問いとモデルの役割・範囲を明確にし、判断への影響と誤った判断の結果に見合う評価を行うことが示されている。
QSPの報告については、2026年4月のISoP QSP SIGのプレプリント (14)が、透明性と用途に応じた報告の枠組みを提案している。これは規制当局の新しい公式ガイダンスではない。最新資料でも、モデル名だけで信頼性を決めず、何を判断するためのモデルかを説明する点が中心になる。
結論
図2の計算例では、同じ濃度推移に異なる応答が対応した。臓器や経路を詳しく書くことだけでも、その応答が正しくなるわけではない。PK/PD、PBPK、QSPという名前の違いより、各構造がどの観測で支えられているかが、この例での予測の範囲を決めている。
データとコードの公開状況
python model_demo.pyで図とCSVを生成し、python -m unittest test_demo.py -qで検査する。Python、NumPy、SciPy、Matplotlibを使用した。乱数や患者データは使わない。計算例はPK/PDの基本的な接続を説明するもので、PBPKやQSPの実薬モデルの構築・推定・validationを行った解析ではない。薬剤の用量や治療判断の根拠にはならない。
図3とその表はpython population_demo.pyで生成し、全検査はpython -m unittest discover -p 'test_*.py' -qで実行する。ここでは集団分布を仮定して計算しただけで、個人別データからNLMEを推定していない。
参照
- Jusko WJ. Moving from Basic Toward Systems Pharmacodynamic Models. Journal of Pharmaceutical Sciences. 2013;102(9):2930–2940. doi:10.1002/jps.23590.
- Upton RN, Mould DR. Basic Concepts in Population Modeling, Simulation, and Model-Based Drug Development: Part 3—Introduction to Pharmacodynamic Modeling Methods. CPT: Pharmacometrics & Systems Pharmacology. 2014;3(1):e88. doi:10.1038/psp.2013.71.
- Mould DR, Upton RN. Basic Concepts in Population Modeling, Simulation, and Model-Based Drug Development—Part 2: Introduction to Pharmacokinetic Modeling Methods. CPT: Pharmacometrics & Systems Pharmacology. 2013;2(4):e38. doi:10.1038/psp.2013.14.
- Nguyen THT, Mouksassi MS, Holford N, Al‐Huniti N, Freedman I, Hooker AC, et al. Model Evaluation of Continuous Data Pharmacometric Models: Metrics and Graphics. CPT: Pharmacometrics & Systems Pharmacology. 2017;6(2):87–109. doi:10.1002/psp4.12161.
- US Food and Drug Administration. Population Pharmacokinetics: Guidance for Industry. 2022 Feb. Final guidance.
- US Food and Drug Administration. Physiologically Based Pharmacokinetic Analyses: Format and Content. Guidance for Industry. 2018 Sep. Final guidance.
- Shebley M, Sandhu P, Emami Riedmaier A, Jamei M, Narayanan R, Patel A, et al. Physiologically Based Pharmacokinetic Model Qualification and Reporting Procedures for Regulatory Submissions: A Consortium Perspective. Clinical Pharmacology & Therapeutics. 2018;104(1):88–110. doi:10.1002/cpt.1013.
- Wang W, Ratushny AV, Chang S, Cheng Y, Gong JQX, Gulati A, et al. Quantitative Systems Pharmacology (QSP): Bridging Biology and Mechanism with Clinical Drug Development Decisions. The Journal of Clinical Pharmacology. 2026;66(9):e70289. doi:10.1002/jcph.70289.
- Bradshaw EL, Spilker ME, Zang R, Bansal L, He H, Jones RDO, et al. Applications of Quantitative Systems Pharmacology in Model-Informed Drug Discovery: Perspective on Impact and Opportunities. CPT: Pharmacometrics & Systems Pharmacology. 2019;8(11):777–791. doi:10.1002/psp4.12463.
- Poels KE, Elmeliegy M, Hibma J, Wang D, Musante CJ, Shtylla B. Leveraging quantitative systems pharmacology modeling for elranatamab regimen optimization in relapsed or refractory multiple myeloma. npj Systems Biology and Applications. 2025;11(1):102. doi:10.1038/s41540-025-00585-z.
- Mould DR, Upton RN. Basic Concepts in Population Modeling, Simulation, and Model-Based Drug Development. CPT: Pharmacometrics & Systems Pharmacology. 2012;1(9):e6. doi:10.1038/psp.2012.4.
- Kapitanov GI, Earp JC, Gadkar K, Jin JY, Joshi A, Kondic AG, et al. Bridging the Gap: Integrating Quantitative Systems Pharmacology and Pharmacometrics in Drug Development. Clinical Pharmacology & Therapeutics. 2026;119(4):830–833. doi:10.1002/cpt.70191.
- International Council for Harmonisation. General Principles for Model-Informed Drug Development: M15. Step 4 final guideline. 2026 Jan 29. Final guideline.
- Zaph S, Shtylla B, Chang S, Cheng Y, Gong JQX, Gulati A, et al. Best Practices on QSP Model Reporting for Regulatory Use: perspectives from ISoP QSP SIG Working Group. arXiv [Preprint]. 2026 Apr 9;2604.07811v1. Preprint.