ダラキソンラシブ300 mgの標的抑制予測をFDA公開値から再計算する
要旨
問題 RAS(ON)阻害薬ダラキソンラシブ(daraxonrasib)について、米国食品医薬品局(FDA)の審査報告は、転移性膵がんを対象とする承認済みの適応に言及し (1, p. 17)、1日1回300 mgの用法を妥当と評価している (1, p. 76)。同じ報告の申請者の記載には、300 mgを選んだ根拠の一つとして、動物の薬効データを薬物動態と薬力学(PK/PD)のモデルでヒトへ橋渡しした予測が挙がっている。それによれば、300 mgでは患者の100%が「RAS経路の90%以上の抑制」に達し(95%以上の抑制は75%)、200 mgでは91%(同38%)である (1, p. 75)。この予測のモデルの詳細は、審査報告に書かれていない。
方法 審査報告に載っている数字だけを使い、同じ問いを計算し直した。入力は、ヒトの母集団薬物動態(PopPK)モデルの係数 (1, Table 59) と、マウス腫瘍での標的抑制の濃度反応である (1, p. 37)。腫瘍の濃度は、全血濃度のR倍と単純に仮定した。各用量について仮想患者4,096人の全血濃度を計算し、複数のRで抑制率を求めた。
結果 Rをマウスで測られた腫瘍と血液のAUC(濃度曲線下面積)の比である4〜7とすると、28日目に24時間平均で90%以上の抑制に達する患者は、300 mgで11.9〜54.3%、200 mgで1.2〜20.5%だった。投与直前(トラフ)の指標では、300 mgで0.9〜13.3%、200 mgで0.1〜2.3%だった。300 mgで99%の患者が24時間平均で90%以上に達するにはRが約22倍必要で、そのとき200 mgでも95%が達した。
結論 公開された数字と単純な前提の範囲では、申請者の予測が示す「300 mgで100%、200 mgで91%」という差の大きさは再現できなかった。この不一致は申請者のモデルが誤っている根拠ではなく、審査報告に書かれていない前提(効力の基準、腫瘍内の時間推移、種差の補正、指標の定義など)に依存すると考えられるが、どれが原因かは本解析では識別できない。FDAは300 mgを妥当と評価しており (1, p. 76)、本記事の計算はその用量判断を覆すものではない。
背景と目的
標的抑制の予測が200 mgと300 mgをどれだけ分けるかは、審査報告からは読み取れない。審査報告は、FDA自身の評価の節と、申請者が記載した節(FDAの見解とは限らない)を含む (1, p. 1)。本記事は、申請者の記載である予測を、公開された入力だけで再計算し、結論がどの前提に依存するかを調べる。
ダラキソンラシブ(RMC-6236)は、シクロフィリンAとGTP結合型RASと三者複合体を作る非共有結合のRAS(ON)多選択的阻害薬である。開発元の研究者らの前臨床の論文は、異種移植の腫瘍内の曝露が血中の約3〜7倍で、25 mg/kgの単回投与が腫瘍のDUSP6 mRNA(RAS/MAPK経路の転写標的)を24時間まで90%超抑制したと報告している (2)。既治療の転移性膵がんの第3相試験RASolute 302では、500人を割り付け、全体集団の全生存期間の中央値は13.2か月対6.7か月、ハザード比は0.40だった (3)。300 mgの臨床での有効性は、この記事の再計算に左右されない。再計算が扱うのは、標的抑制の予測が200 mgと300 mgをどれだけ分けるかだけである。
同じ論文は、この種の予測の枠組みの一部も示している (2)。マウスの全血PKに腫瘍のPK/PDを加えたモデルでSimeoniの腫瘍増殖モデルを当てはめ、腫瘍の停止に要る平均血中濃度(マウスで158 nM)を求め、血液と血漿の分配およびタンパク結合の種差を補正してヒトでの同等値を約80 nMとした。ヒトのPKは前臨床からの予測で、日量約100 mgでこの値を平均濃度が上回り、約300 mgは25 mg/kgの連日投与と同等の平均血中濃度になると予測している。本記事が確認したのはこの論文の本文までで、補足の方法は読んでいない。審査報告の「100%と91%」がこのモデルから来たのかは、審査報告にも確認した本文にも書かれていない。本記事の再計算は、動的な腫瘍コンパートメントと種差の補正を持たず、固定の比Rという単純な代替を置いた点で、この枠組みとは異なる。
問い(QOI: question of interest):1日1回300 mgと200 mgで、腫瘍のRAS経路を90%以上抑えられる患者は何割か。
使い方(COU: context of use):公開資料だけで申請者の予測を再計算し、その結論の前提を示す。処方の判断には使わない。
方法
入力データ
入力はすべて、FDAの多分野審査報告(NDA(新薬承認申請)220910)から取った (1)。表1に、入力と、記載の区分を示す。ここで「審査報告のTable 59」のように、原資料の表は本記事の表と区別して書く。
表1.FDA審査報告から取った入力と申請者の記載。
| Item | Value | Type of statement |
|---|---|---|
| Population PK (Table 59) | 2 compartments, first-order absorption, lag 0.305 h. CL/F (apparent clearance) 53.8 L/h, Vc/F (apparent central volume of distribution) 516 L, Q/F (apparent intercompartmental clearance) 26.1 L/h, Vp/F (apparent peripheral volume of distribution) 255 L, ka (absorption rate constant) 0.735 /h (at 160 mg or below, 2.49-fold) | Final PopPK model in the review (1) |
| Time-dependent relative bioavailability | Maximum decrease EM 0.357, days to half of it ET50 5.90 d | Same |
| Between-subject variability (variance) | CL 0.139, Vc 0.168 (covariance 0.0949), ka 0.847 | Same |
| Molecular weight | 811.05 g/mol | Review (1) |
| Preclinical target inhibition (Capan-2 xenograft, KRAS G12V, single dose) | Inhibition of tumour DUSP6 mRNA against intratumour concentration: EC50 54 nM, EC90 966 nM, maximum inhibition about 99% | Pharmacology section of the review (1) |
| Tumour-to-blood exposure ratio (mouse) | Tumour AUC is 4–7 times blood AUC. Tumour concentration persists longer than blood concentration | Same |
| Applicant's prediction (applicant statement) | At 300 mg, at least 90% inhibition in 100% and at least 95% in 75%. At 200 mg, 91% and 38% | Applicant statement (1) |
| Phase 3 (RASolute 302, applicant statement) | No significant exposure–response for efficacy (overall survival, progression-free survival, response, duration of response). Safety endpoints (grade 3 or higher adverse events, skin disorders, stomatitis and others) were significantly related to exposure, but the predicted difference between 200 mg and 300 mg was 10% or less. Median relative dose intensity 93.1%, median 1-day average dose 279.3 mg, interruption 56.0%, reduction 36.1% | Applicant statement (1) |
注:出所のページは、分子量が p. 47、薬理の節が p. 37、申請者の予測が p. 75、曝露反応と用量強度が pp. 75–76、有効性の曝露反応の対象人数が p. 90である。ページは審査報告の印刷ページ番号で、PDF上のページ番号は1大きい。DUSP6はRAS経路の下流で発現が変わる遺伝子で、経路の活性の目印として使われる。EC50とEC90は、最大効果の50%と90%を生む濃度である。薬理の節の各段落が申請者の記載か否かは、確認していない。
審査報告は、マウスでは血中濃度とDUSP6の抑制の間に単純な関係が得られず、腫瘍内濃度で関係が得られたと書いている (1, p. 37)。同じ報告によれば、25 mg/kgでは腫瘍の濃度が24時間以上EC90を上回り、繰り返し投与で腫瘍が50%以上縮小した (1, p. 37)。
表1の曝露反応は、有効性についてはRASolute 302で300 mgの1日1回を受けPKが得られた215人の解析であり、安全性については第1相試験RMC-6236-001(10〜400 mg)とRASolute 302を合わせた解析である (1, pp. 75, 90)。このうち有効性の曝露反応は、300 mgを受けた患者の中での曝露(定常状態の平均濃度の四分位)の比較であり、200 mgとランダムに比べたものではない。審査報告も、曝露の範囲が狭いために有意な関係が出なかった可能性を挙げ、どの四分位も対照群より生存期間が長かったと記す (1, p. 90)。FDAの評価の節は、申請者の立場に同意し、提案された300 mg 1日1回を妥当としている (1, p. 76)。同意の対象として記されているのは、前臨床からヒトへのPK/PD外挿を合わせて、この用法が生物学的に活性なRAS経路抑制と関連する曝露に達するという立場である (1, p. 90)。審査報告には、FDAが「100%と91%」の数値を独立に再現した記載は、確認した範囲にない。
モデル
薬物動態 審査報告の公表係数を使い、公開されていない式の形を補った近似モデルを実装した。補った点は次の三つである。
- 相対バイオアベイラビリティは、投与日数\(t\)(日)とともに\(F(t)=1-0.357\,t/(5.90+t)\)で下がる(Emax型、つまり上限に向かって飽和する形と仮定)。
- 160 mg以下のkaの係数1.49は、カテゴリ共変量を\(k(1+\theta)\)と定義する審査報告Table 59の注記に従い、\((1+1.49)\)倍とした。この項は300 mgと200 mgの結果には使わない。
- 共変量は報告の基準の患者(65歳、70 kg、ビリルビン8 µmol/L、前治療1以上)に固定し、個人差は個人間変動だけで表した。個人間変動は\(P_i=P\exp(\eta_i)\)の形で、\(\eta\)を平均0の多変量正規分布(CLとVcの共分散を含む)から生成した。QとVpには個人間変動がない(審査報告Table 59に項がない)。母集団PKで個人間変動を偏差の正規分布で表すのは標準的な枠組みである (4)。
28日間投与し、28日目の全血の濃度を使った。
標的抑制 腫瘍の濃度を全血濃度のR倍とし、抑制率\(I\)(無次元、0〜0.99)を次の式で表した。
\[I=\frac{0.99\,C_t^{\,h}}{EC_{50}^{\,h}+C_t^{\,h}},\quad C_t=R\cdot C_{\text{blood}}\]
\(C_t\)は腫瘍の濃度、\(C_{\text{blood}}\)は全血濃度(nMに換算)である。ヒル係数\(h\)(濃度反応の曲線の急さ)は、EC90とEC50の比から\(h=\ln 9/\ln(966/54)=0.76\)とした。最大抑制、EC50、ヒル係数の3係数を持つシグモイド型のモデルは、Emax型の濃度反応の標準的な形であり (5, 6)、開発元の前臨床論文も3係数のシグモイド型モデルでEC50とEC90を求めている (2)。ただし本記事の\(h\)は、審査報告が示すEC50とEC90の2点と最大抑制から逆算した値で、元データから当てはめた値ではない。Rは、マウスのAUCの比4〜7倍を中心に、1倍(腫瘍と血液が同じ)から調べた。抑制の指標は二つ示す。一つは28日目のトラフ(次回投与直前)の抑制率、もう一つは28日目の24時間にわたる抑制率の平均である。
前提の弱点 標的部位への分布を因果の経路の一段として表す機序ベースのPK/PDモデルでは、標的部位のコンパートメントを血液と別に置く (7)。腫瘍の濃度を「各時点の血中濃度×R」とすると、腫瘍に薬が長く残る効果が入らない。マウスでは腫瘍の濃度が血中より長く残るので、トラフでの腫瘍と血液の比は、AUCの比より大きくなりうる。そのような残留がヒトでも起これば、固定Rのトラフ抑制を低く見積もる可能性があるが、本解析では方向や大きさを検証していない。抑制率は濃度の非線形関数なので、同じAUCでも時間波形が違えば平均抑制率も変わる。平均を使えば偏りが小さくなるという保証はない。
乱数と規模 個人間変動の乱数の種は20261023に固定し、用量ごとに4,096人を生成した。割合の分母はすべて、この4,096人である。
結果
モデルの確認
28日目の300 mgのCmax(最高濃度)の中央値は320.5 ng/mLだった。審査報告は、300 mgの総Cmaxの幾何平均を391 ng/mL(0.48 µM)、AUCを4,060 h·ng/mL(測定区間は表から確認できない)と書いている (1, pp. 45, 47)。モデルのCmax中央値はこれより18.0%低く、24時間のAUCの中央値(3,947 ng·h/mL)は2.8%低い。両者は統計量が異なり、時点や集団も同一とは限らない。
AUCの近さは、時間とともに下がる相対バイオアベイラビリティを入れたことと整合する。28日目の相対バイオアベイラビリティは約0.71で、見かけのクリアランスは53.8 L/hを0.71で割った約76 L/hに相当し、審査報告が反復投与後の幾何平均として記す74.0 L/h (1, p. 74) に近い。一方、Cmaxだけが低いので、モデルのピークは実際より鈍い可能性がある。表59の係数から計算した終末相の半減期は約13 hで、審査報告が記す終末相の半減期8.8〜9.7 h (1, p. 74) より長い。これらの差がトラフを高く見積もるのか低く見積もるのかは、トラフの実測値が審査報告で確認できないため分からない。AUCの測定区間と集団が同一とは確認できず、この近さだけでは曝露の水準の偏りを評価できない。さらに同じAUCでも波形が違えば平均抑制率は変わるため、24時間平均の抑制も検証済みとはしない。
標的抑制の達成割合
図1に28日目の濃度と、トラフで90%以上の抑制に達する割合を示す。表2に主な用量での割合を示す。90%の抑制には、Rが1倍なら全血濃度で約1,100 nMが要る。この値が審査報告のEC90(966 nM)より高いのは、最大抑制が99%で、90%がその約91%に当たるためである。
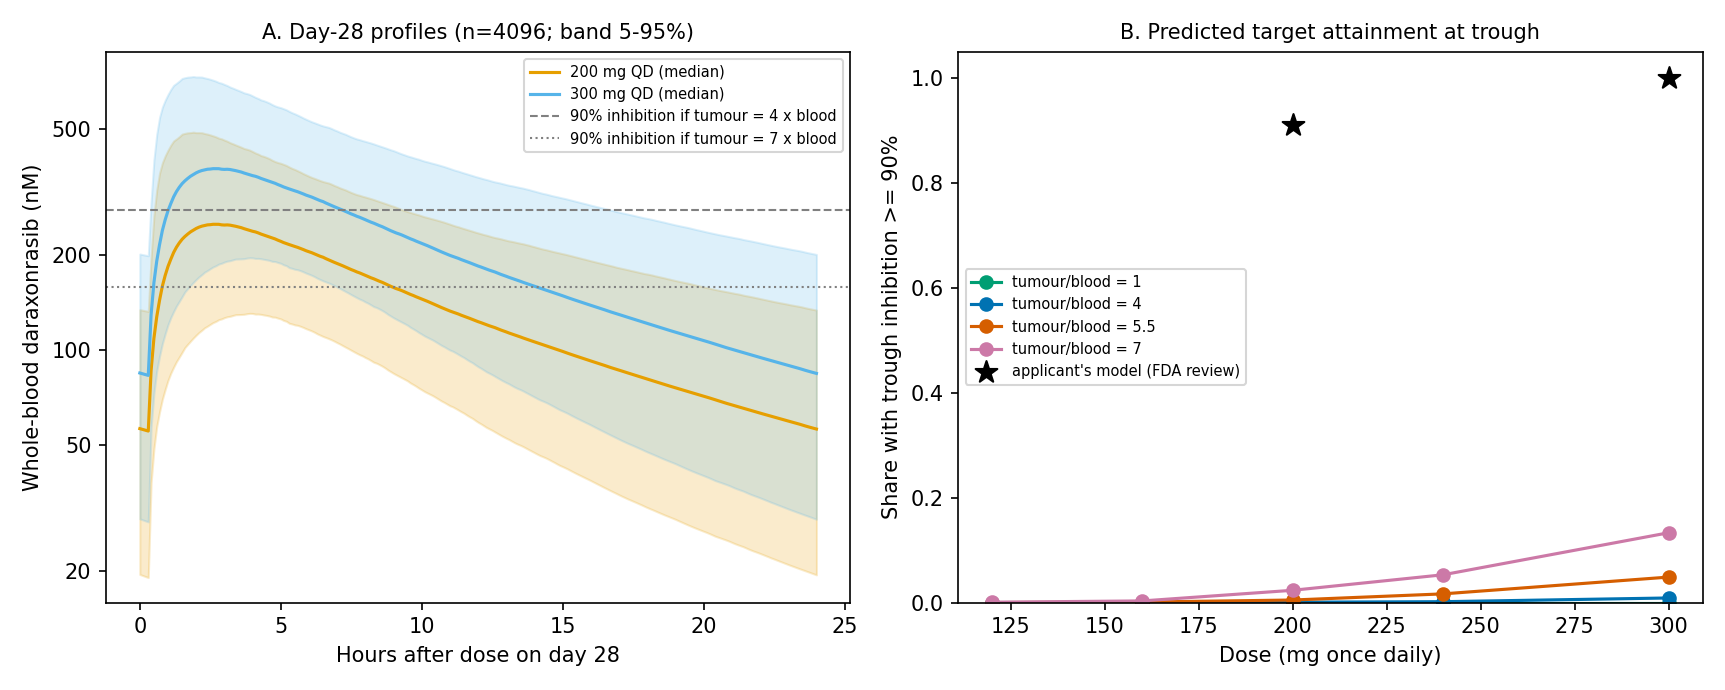
図1. 仮想患者の28日目の全血濃度と、トラフでの標的抑制の達成割合。A:全血の濃度(各用量とも仮想患者4,096人の中央値と5〜95%の範囲)。横線は、腫瘍の濃度が血液の4倍または7倍のときに、90%の抑制に必要な血中濃度。B:トラフで90%以上の抑制に達する患者の割合。図中のtumour/bloodは本文のRで、腫瘍の濃度=R×血中濃度と仮定した。星印は申請者の予測(審査報告の申請者の記載)。申請者の指標は審査報告に定義がなく、星印はトラフの指標と同じ尺度とは限らない。QD:1日1回。
表2.固定した腫瘍・全血濃度比に基づく条件付き予測(28日目、各用量で仮想患者4,096人中の割合)。
| Dose | Trough blood concentration (median) | At least 90% by 24-hour average (R = 4) | At least 90% by 24-hour average (R = 7) | At least 90% at trough (R = 4) | At least 90% at trough (R = 7) |
|---|---|---|---|---|---|
| 300 mg | 68 ng/mL (84 nM) | 11.9% | 54.3% | 0.9% | 13.3% |
| 240 mg | 55 ng/mL | 3.6% | 33.8% | 0.2% | 5.3% |
| 200 mg | 46 ng/mL | 1.2% | 20.5% | 0.1% | 2.3% |
| 160 mg | 33 ng/mL | 0.2% | 7.1% | 0.0% | 0.3% |
注:Rは腫瘍の濃度を全血濃度で割った仮定の比。「24時間平均」は、28日目の各時点の抑制率を24時間で平均した値で90%以上、「トラフ」は次回投与直前の抑制率が90%以上、を指す。出所は results/target_attainment.csv。
Rを4〜7とすると、24時間平均で90%以上に達する患者は、300 mgで11.9〜54.3%、200 mgで1.2〜20.5%だった。トラフでは、300 mgで0.9〜13.3%、200 mgで0.1〜2.3%だった。
申請者の「300 mgで100%」と同じ値ではなく、便宜上99%の到達を目安として、必要なRを逆算した。24時間平均の抑制で、300 mgの99%の患者が90%以上に達するには、Rが約22倍必要だった(90%の患者なら約13倍、半分なら約7倍)。Rが約22倍のとき、200 mgでも95%が90%以上に達した。トラフの指標では、300 mgの99%の患者が達するのに必要なRは約62倍で、そのとき200 mgでも96%が達した。どちらの指標でも、申請者の予測の「300 mgで100%、200 mgで91%」という差の大きさは、この単純なモデルでは再現できなかった。
この結果の構造は、審査報告の数値から概算できる。審査報告のAUC 4,060 h·ng/mLを仮に24時間値と置いて24 hで割ると、平均全血濃度は約169 ng/mL(約209 nM)である。Rが4〜7なら腫瘍の濃度は約830〜1,460 nMとなり、90%の抑制に要る約1,100 nM(R=1での値)をまたぐ。これは測定区間を仮定した集団要約の概算であり、中央値の患者の平均抑制率を求めたものではない。モデルの分布が閾値の近傍にある状況を考える説明例である。さらにCLの個人間変動(分散0.139)だけで、AUCは5〜95パーセンタイルで中央値の約0.54〜1.85倍に広がる。中央値が閾値の近傍にある集団で、ほぼ全員を閾値の上に置くことはできない。200 mgの曝露は300 mgの3分の2であり、審査報告も曝露が80〜300 mgで概ね用量に比例すると記す (1, p. 72)。この1.5倍の差は個人間のばらつきに比べて小さく、両用量の分布は大きく重なる。Rを約22にして300 mgの99%が閾値を超えるときに、200 mgでも95%が超えるのは、そのためである。
考察
審査報告に公開された前臨床の濃度反応と、ヒトの薬物動態と、腫瘍の濃度を血中のR倍とする単純な前提だけを使うと、300 mgで90%以上の抑制に達する患者は、Rが4〜7では一部にとどまる。Rを約22まで上げると300 mgの99%に達するが、そのとき200 mgも95%に達し、申請者の予測が示す差は現れない。Rの約22は、マウスの腫瘍と血液のAUC比(審査報告のCapan-2で4〜7、開発元の論文で複数のモデルの約3〜7 (2))の3倍以上であり、この単純な構成では「100%と91%」は同時に再現できない。申請者の予測は、審査報告に書かれていない前提に依存していると考えられる。
その前提の候補を、次のように区別する。いずれも本解析では検証していない。
- 効力の基準。 本解析は、マウス腫瘍ライセートのDUSP6 mRNAに対する総濃度のEC50(54 nM)を使った。審査報告は、細胞でのERKリン酸化のIC50を0.417〜3.55 nMとも記す (1, p. 35)。EC50はその約15〜130倍である。ヒトの300 mgの平均最大非結合血中濃度3.56 nM (1, p. 40) と比べるなら、基準の選択だけで曝露と効力の比が1桁以上動く。これは、200 mgと300 mgの曝露の1.5倍の差よりはるかに大きい。
- 腫瘍内の時間推移。 固定Rは腫瘍への保持を表さない。開発元の論文は、腫瘍のPKを血液と別に持つモデルを使っている (2)。
- 種差の補正。 同論文は血液と血漿の分配とタンパク結合の種差を補正し、腫瘍の停止濃度のヒト換算値を約80 nMとした (2)。審査報告も、ヒト血漿のタンパク結合が97.7%で、薬が赤血球へ優先的に分布すると記す (1, p. 32)。本解析は全血濃度をそのまま使った。
- 指標の定義。 「RAS経路の90%以上の抑制」が、トラフ、24時間平均、全血または血漿のどの濃度に基づくかは書かれていない。同論文の停止閾値(約80 nM)は平均血中濃度に対する値である (2)。本解析の中央値のトラフが84 nMなので、平均濃度の中央値はこれを上回る。90%の抑制ではなくこの種の閾値を超えるかを指標にすれば、到達割合は本解析より高くなりうる。ただし閾値が全血と血漿のどちらの濃度かは確認した本文から確定できず、計算していない。
次の三点は、この計算からは言えない。
- 申請者のモデルが誤りだということ。 申請者は、上の候補のいずれか、または別の前提を使っている可能性がある。モデルの詳細が公開されていないので、どの前提が違うのかは分からない。
- 300 mgが不要だということ。 臨床で検証された用量は300 mgである。RASolute 302は、全体集団で全生存期間の中央値13.2か月対6.7か月、ハザード比0.40を報告した (3)。減量や休薬を含めても、用量強度の中央値は93.1%だった (1, p. 75)。この計算は、その臨床の結果を覆すものではない。
- ヒトの腫瘍での抑制の実際の値。 腫瘍の生検での標的抑制のデータは、今回確認した範囲の資料にない。
示唆
審査報告の「100%と91%」の読み方について。この数値は、指標、効力の基準、腫瘍の濃度の見積もりが書かれていないモデルの出力であり、300 mgの全員が抑制の閾値を超えるという観測ではない。同じ公開入力から、300 mgで90%以上の抑制に達する患者の割合は、Rと指標の選択だけで0.9%(R=4、トラフ)から54.3%(R=7、24時間平均)まで動いた。FDAが同意したと記される立場は、この用法が生物学的に活性な抑制と関連する曝露に達するという点であり (1, p. 90)、「100%と91%」という数値そのものの確認ではない。
用量の根拠の読み方について。200 mgと300 mgの標的抑制の差は、閾値が集団の分布の中にある中間のRで大きく、両用量とも大半が閾値を超えるほど縮む。24時間平均の指標では、到達割合の差がR=4で10.7パーセントポイント(11.9%と1.2%)、R=7で33.8パーセントポイント(54.3%と20.5%)、300 mgの99%に達するR=約22で4パーセントポイント(99%と95%)だった。差の大きさは、用量による分布の移動と、閾値が分布のどこにあるかの両方で決まる。標的抑制の予測から200 mgと300 mgの優劣を引く議論は、その位置の根拠を伴う必要がある。審査報告が挙げる臨床側の根拠は、安全性の曝露反応で200 mgと300 mgの予測差が全評価項目で10%以下であること、有効性の曝露反応が300 mg内の狭い曝露範囲にとどまることであり (1, pp. 75–76, 90)、標的抑制の予測とは別の論点である。
識別できないことについて。ヒトの腫瘍の濃度と標的抑制が対で測られない限り、Rと指標のどちらが結果を動かしているかは、公開情報からは分けられない。本解析の4条件が示す0.9〜54.3%は、選んだRと指標に条件付けたシナリオの範囲であり、真の割合の上下限や信頼区間ではない。審査報告に、その対のデータは確認できなかった。
関連する分割投与の解析も、同じ公開PK係数を使っている (8)。
限界
- 標的抑制の濃度反応は、マウスの異種移植(KRAS G12V)の単回投与のデータで、ヒトの腫瘍や、G12以外の変異の腫瘍に当てはまるとは限らない。腫瘍と血液の比もマウスのもので、時間推移は入れていない。DUSP6の抑制は腫瘍縮小と同じではない。開発元の論文は、NCI-H2122とKP-4の異種移植で、DUSP6が強く抑制されても腫瘍の反応が弱かったと報告している (2)。
- 前臨床の濃度は総濃度で、マウスとヒトのタンパク結合の違い(ヒトの300 mgの平均最高非結合血中濃度は3.56 nM (1, p. 40))は扱っていない。ヒト血漿のタンパク結合は97.7%で、薬は赤血球へ優先的に分布する (1, p. 32)。これらの違いが、抑制の予測を大きく動かしうる。
- 共変量は基準の患者に固定し、患者の背景の分布は入れていない。時間とともに下がるバイオアベイラビリティの式の形は仮定である。
- 薬物動態のモデルは、Cmaxが審査報告の値より18.0%低く、終末相の半減期が非区画解析の値より長い(約13 h対8.8〜9.7 h)。これらがトラフの指標に与える影響の向きは確認できていない。
- 審査報告のモデルの式や、モデルが実際に使った標的抑制の指標は、確認できる範囲の資料にない。計算値の差は、本記事の近似の不足と申請者の前提の違いを区別できない。
結論
1日1回300 mgと200 mgで、腫瘍のRAS経路(DUSP6)を90%以上抑えられる患者は何割か。公開された入力と、腫瘍の濃度を血中のR倍とする単純な前提では、Rを4〜7(マウスのAUC比)とすると、24時間平均の指標で300 mgは11.9〜54.3%、200 mgは1.2〜20.5%、トラフの指標で300 mgは0.9〜13.3%、200 mgは0.1〜2.3%だった。申請者の予測(300 mgで100%、200 mgで91%)は、この構成では再現できなかった。再現にはRが約22(24時間平均)から約62(トラフ)必要で、そのとき200 mgでも95〜96%が閾値を超えるため、100%と91%の差は現れない。この不一致は、効力の基準、腫瘍内の時間推移、種差の補正、指標の定義のいずれかが審査報告に書かれていないことと整合するが、どれが原因かは識別できない。申請者のモデルの当否と、300 mgの臨床での妥当性は、この計算では判断しない。
データとコードの公開状況
コード、入力、結果は daraxonrasib-target.zip にまとめた。表と図は python analysis/run_analysis.py で再生成できる(NumPy、SciPy、pandas、Matplotlib、乱数の種は20261023)。入力はFDA審査報告 (1) の公開PDFから転記した値で、PDF自体は再配布していない。本文の補助的な算術(見かけのクリアランスと終末相の半減期の照合、平均濃度の概算、AUCの5〜95パーセンタイル幅、到達割合の差)は、配布した入力と表からの計算であり、配布コードの出力には含まれていない。
参照
- US Food and Drug Administration, Center for Drug Evaluation and Research. Multi-discipline review: NDA 220910, RASONQUE (daraxonrasib), Reference ID 5858563 [Internet]. Silver Spring (MD): FDA; 2026 [cited 2026 Oct 29]. Available from: https://www.accessdata.fda.gov/drugsatfda_docs/nda/2026/220910Orig1s000MultidisciplineR.pdf. Page numbers refer to the printed review pages.
- Jiang J, Jiang L, Maldonato BJ, Wang Y, Holderfield M, Aronchik I, et al. Translational and therapeutic evaluation of RAS-GTP inhibition by RMC-6236 in RAS-driven cancers. Cancer Discov. 2024;14(6):994–1017. doi:10.1158/2159-8290.CD-24-0027. Main text read; supplementary methods not read. A correction (a duplicated image panel in Figure 3A) was published: Cancer Discov. 2025;15(10):2186.
- O'Reilly EM, Wainberg ZA, Hendifar AE, Borad MJ, Pietrantonio F, Pant S, et al. Daraxonrasib or chemotherapy in previously treated metastatic pancreatic cancer. N Engl J Med. 2026;395(4):325–337. doi:10.1056/NEJMoa2605555. Abstract read; full text not read.
- Mould DR, Upton RN. Basic concepts in population modeling, simulation, and model-based drug development-part 2: introduction to pharmacokinetic modeling methods. CPT Pharmacometrics Syst Pharmacol. 2013;2(4):e38. doi:10.1038/psp.2013.14.
- Holford NH, Sheiner LB. Understanding the dose-effect relationship: clinical application of pharmacokinetic-pharmacodynamic models. Clin Pharmacokinet. 1981;6(6):429–453. doi:10.2165/00003088-198106060-00002.
- Goutelle S, Maurin M, Rougier F, Barbaut X, Bourguignon L, Ducher M, et al. The Hill equation: a review of its capabilities in pharmacological modelling. Fundam Clin Pharmacol. 2008;22(6):633–648. doi:10.1111/j.1472-8206.2008.00633.x.
- Danhof M, de Jongh J, De Lange EC, Della Pasqua O, Ploeger BA, Voskuyl RA. Mechanism-based pharmacokinetic-pharmacodynamic modeling: biophase distribution, receptor theory, and dynamical systems analysis. Annu Rev Pharmacol Toxicol. 2007;47:357–400. doi:10.1146/annurev.pharmtox.47.120505.105154.
- Kumakura D. Daraxonrasib dose fractionation: opposing exposure metrics [Internet]. Daiki Kumakura; 2026 Nov 21. Available from: daraxonrasib-dose-fractionation.html.