標的タンパク質分解薬の投与間隔は最大分解率だけで決められるか
On this page
要旨
標的タンパク質分解薬(targeted protein degrader; TPD)の投与設計では、血漿濃度だけでなく、標的がどこまで減り、どの速さで戻るかを考える必要がある。本記事ではER-PROTACの公開データを点検し、標的分解と回復を表す最小モデルで投与頻度を比較する。
今回の仮定を置いたシミュレーションでは、最大分解率が高い投与法ほど分解を維持するとは限らなかった。ただし、公表データだけから特定の薬剤の回復速度、必要分解率、臨床投与間隔まで決めることはできない。実測値の整理と、モデルの構造を理解するための計算を分けて読む必要がある。
背景と目的
解析の問い(question of interest、QoI)は、「同じ長期平均投与量で頻度を変えたとき、分解の最大値・最低値・時間平均はどう変わるか。その比較に何の測定が不足しているか」とする。
利用範囲(context of use、CoU)は公開情報を用いた研究・学習、候補モデルの比較、追加測定の設計に限定する。実薬の用量選択、患者のリスク予測、動物からヒトへの効果予測には用いない。後述の濃度と用量は相対単位であり、vepdegestrantやERD-1233のmg用量へ換算できない。
公開データから確認できること
終了時ER分解と腫瘍増殖抑制の違い
Goughらの原論文Figure 5Cに示されたMCF7モデルでは、vepdegestrantの3、10、30 mg/kgの毎日投与でTGIが85、98、120%となる一方、試験終了時のER分解は全用量で94%以上だった (1)。
表1 終了時ER分解と腫瘍増殖抑制
| Daily dose | Published TGI | ER degradation at end of study |
|---|---|---|
| 3 mg/kg | 85% | ≥94% |
| 10 mg/kg | 98% | ≥94% |
| 30 mg/kg | 120% | ≥94% |
腫瘍増殖抑制率(tumor growth inhibition、TGI)は対照群との腫瘍増殖の比較であり、細胞死率や臨床奏効率ではない。100%を超える値も、同論文の定義・実験条件で解釈する必要がある。
この観測は「終了時の分解率だけでは用量間の薬効差を説明しきれない」という問いを与える。しかし、分解の持続時間が原因だと証明するものではない。測定時刻、低濃度側のPD、結合による阻害作用、下流応答、実験間のばらつきなども候補に残る。終了時のPDを最大分解率と呼び替えてはいけない。
血漿濃度の低下と腫瘍中の薬物残留
ERD-1233の一次論文には、10 mg/kg投与後のER Y537S変異MCF-7モデルで、血漿と腫瘍の濃度が報告されている。ARV-471との比較値も同じ報告にある (2)。
表2 公表された血漿・腫瘍濃度と濃度比
| Compound | Time after dose | Plasma concentration (ng/mL) | Tumor concentration (ng/mL) | Tumor/plasma ratio (calculated here) |
|---|---|---|---|---|
| ERD-1233 | 3 h | 5,365 | 312 | 0.058 |
| ERD-1233 | 24 h | 16 | 157 | 9.81 |
| ARV-471 | 24 h | 9 | 286 | 31.8 |
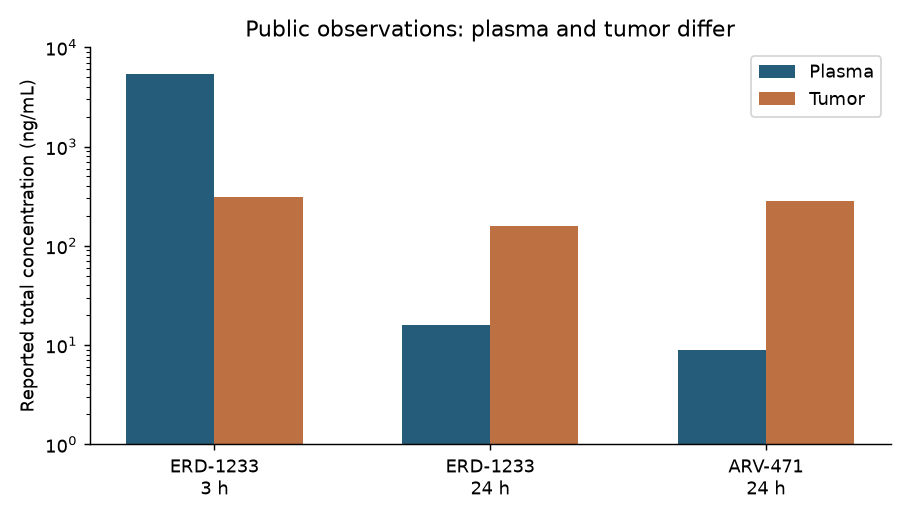
図1: ERD-1233原論文本文の値を再描画したもの。推定曲線や個体データではない。比は各時点の公表濃度からの算術計算であり、平衡分配係数や非結合濃度比ではない。測定誤差の数値がこの比較に揃っていないため、誤差棒は付けていない。
少なくとも、この条件では24時間後の血漿濃度だけを腫瘍曝露の代わりにできない。一方、2時点から腫瘍移行速度、腫瘍での消失速度、標的回復速度を別々に同定することもできない。腫瘍ホモジネートの総濃度を、標的へ作用する細胞内非結合濃度として扱うことは避ける。
資料ごとの用途
表3 資料の用途と限界
| Source | Use here | What this source alone cannot do |
|---|---|---|
| Vepdegestrant nonclinical paper (1) | Comparing end-of-study ER degradation and TGI | Estimating the PD trajectory over the whole dosing period |
| ERD-1233 paper (2) | Checking plasma and tumor concentrations | Independently estimating tissue penetration and recovery rates from two time points |
| Haid and Reichel on TPD modeling (3) | The approach linking PK and degradation kinetics | Treating the parameters in this article as values for an actual drug |
| AACR abstract on AZD4241 (4) | A precedent for a PK/PD/tumor model | Reproducing individual data or estimates not published in the abstract |
| Human PopPK paper on vepdegestrant (5) | A candidate source for future human exposure analysis | Transferring animal PD directly to humans |
文献 (4)は学会抄録であり、査読論文と同じ情報量ではない。文献 (1)の個体データは著者への問い合わせ対象とされている。本記事は公開された本文の集約値だけを使い、入手していない個体データを再解析したとは主張しない。
なお、vepdegestrantは2026年5月1日にFDA承認済みで、承認用量は食事とともに200 mgを1日1回である (6)。 今回は既存薬の公開データをモデルの検討材料に使う。承認済み薬について、これからFIH用量を決めるという位置付けにはしない。
方法
曝露:血漿と作用部位を分ける
相対用量を経口投与する1コンパートメントPKを用いる。量と濃度のスケールはモデル内で正規化する。
\[ \frac{dA_g}{dt}=-k_a A_g,\qquad \frac{dC_p}{dt}=k_a A_g-k_{el}C_p \]
投与時に \(A_g\) へ相対用量を加える。次に、遅れて平衡化する作用部位濃度を置く。
\[ \frac{dC_e}{dt}=k_e(C_p-C_e) \]
\(C_e\) は仮想的なeffect-site濃度であり、実測腫瘍濃度ではない。\(K_p=1\) に相当する正規化を置いている。腫瘍内総濃度へのfitではなく、「薬が作用部位に残る場合」を分けて調べるための構造である。
標的量を投与前の値に対する比で表す
\(x=T/T_0\) を未処置時の標的量に対する比とし、初期値を1とする。
\[ \frac{dx}{dt}=k_{deg}(1-x)-k_D(C_e)x \]
\[ k_D(C_e)=k_{max}\frac{C_e^h}{K_{50}^{h}+C_e^h},\qquad D(t)=1-x(t) \]
未処置時の平衡を仮定すれば \(k_{syn}=k_{deg}T_0\) となる。これにより、合成速度と自然分解速度を独立に増やさずに済む。
一定濃度での定常分解率は、
\[ D_{ss}(C)=\frac{k_D(C)}{k_{deg}+k_D(C)} \]
高濃度極限では \(k_{max}/(k_{deg}+k_{max})\) になる。したがって、このモデルの最大分解率を別の自由パラメータとして同時に推定する必要はない。また、ここでの \(K_{50}\) は誘導分解速度の半最大濃度であり、実験で測った「24時間DC50」と同じではない。実測の分解率は濃度に加えて曝露時間と標的turnoverに依存する。
薬物作用が完全になくなった場合には、
\[ x(t)=1-\{1-x(0)\}\exp(-k_{deg}t) \]
と回復する。この式での半減期は残る標的欠損の半減期である。薬が作用部位に残っている期間の見かけの回復半減期とは区別する (3)。
仮定と投与条件
以下は実薬のデータに当てはめて推定した値ではない。構造を比較するための設定値である。
表4 モデルの設定値
| Parameter | Setting | Status |
|---|---|---|
| Plasma PK elimination half-life | 6 h | Assumption |
| Absorption rate | 1 h⁻¹ | Assumption |
| Effect-site equilibration half-life | 2 / 24 h | Two scenarios |
| Natural target turnover half-life | 6 / 48 h | Two scenarios |
| Maximal induced degradation rate | 1 h⁻¹ | Assumption |
| \(K_{50}\) | Relative concentration 1 | Assumption |
| Hill coefficient | 1.2 | Assumption |
| Initial target amount | Ratio to baseline 1 | Untreated equilibrium |
表5 長期平均投与量を揃えた投与法
| Regimen | Relative dose per administration | Long-term average weekly dose |
|---|---|---|
| QD (every 24 hours) | 1 | 7 |
| BID (every 12 hours) | 0.5 | 7 |
| Q2D (every 48 hours) | 2 | 7 |
| 5 days on, 2 days off | 1.4 | 7 |
Q2Dは暦週ごとの回数が交互に変わる。14日で7回、相対用量14となるため、比較は長期平均投与量を揃え、42日間を計算した最後の14日間で行う。この期間にはQ2Dと週単位の休薬周期が整数個入る。線形PKと投与量に依存しない吸収を仮定するが、平均投与量が等しくてもPDの形や安全性が等しいとは限らない。
結果
単回投与後の持続を生む2つの機構
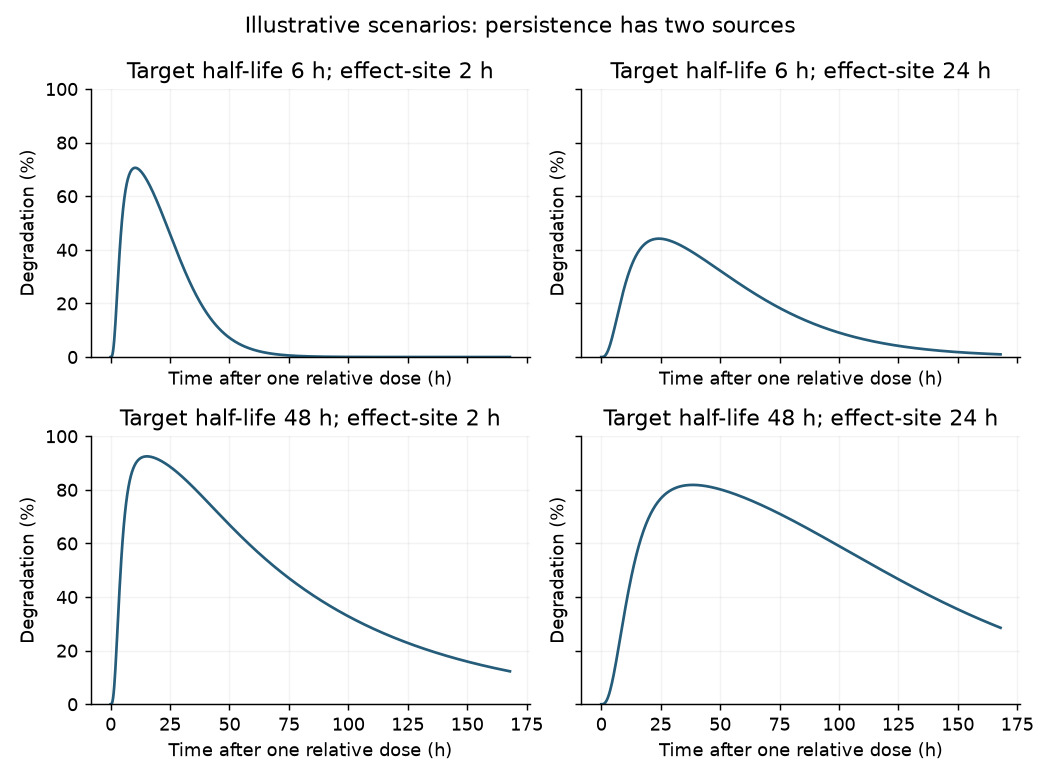
図2: 同じ相対用量の単回投与。すべて仮定したパラメータによる計算で、実測値へのfitではない。標的turnoverが遅い条件と、作用部位の平衡化が遅い条件の両方で分解が持続し得る。
PDだけを見ると、分解の持続を「標的が戻りにくい」と解釈したくなる。しかし、作用部位の薬物が残り、分解が続いている場合もある。単回投与後に濃度と標的量を対応させる測定は、この区別に役立つ。
標的回復が速い条件での最大分解率と維持
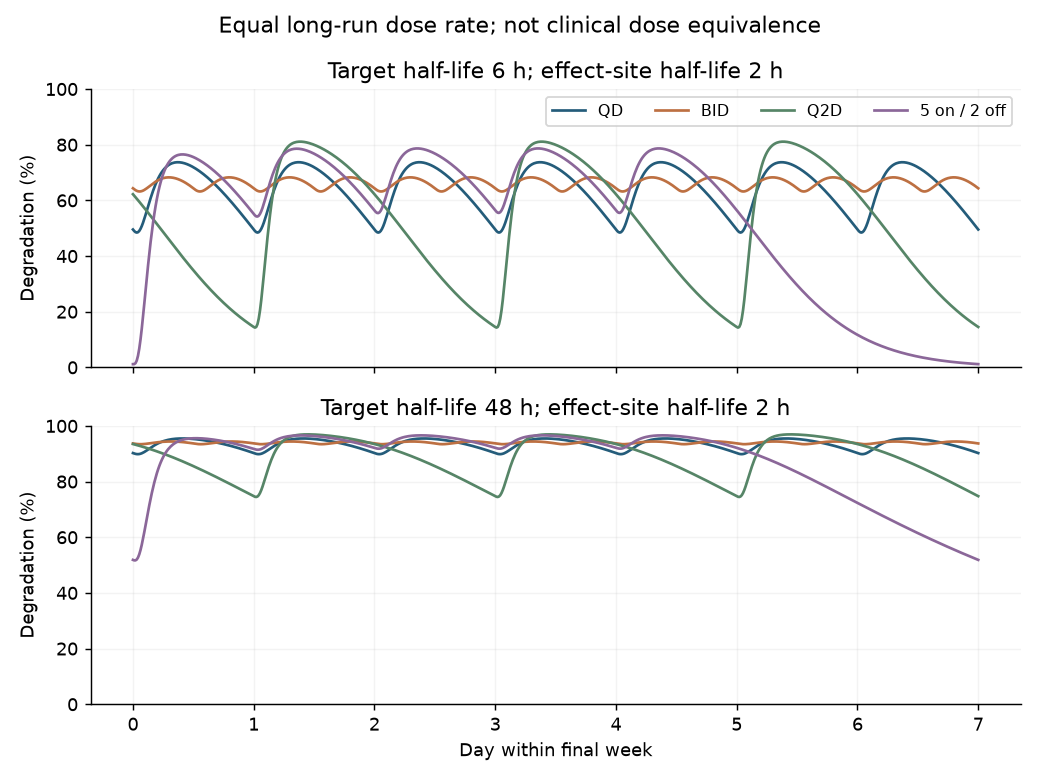
図3: 作用部位平衡化半減期2 hの条件。42日間のうち最後の7日を表示する。上段は標的半減期6 h、下段は48 h。頻度を下げて1回量を増やすと、分解が深くなる時点と回復する時点が同時に生まれる。
作用部位半減期2 hの2シナリオを数値で示す。最低値は固定した14日窓での最小分解率であり、すべての投与直前値をまとめた「trough」と同一ではない。
表6 標的半減期と投与法による分解率
| Target half-life | Regimen | Maximal degradation | Minimal degradation | Mean degradation |
|---|---|---|---|---|
| 6 h | QD | 73.7% | 48.4% | 63.8% |
| 6 h | BID | 68.3% | 63.2% | 66.1% |
| 6 h | Q2D | 81.1% | 14.3% | 52.2% |
| 6 h | 5 on / 2 off | 78.7% | 1.2% | 53.7% |
| 48 h | QD | 95.5% | 89.9% | 93.4% |
| 48 h | BID | 94.4% | 93.4% | 94.0% |
| 48 h | Q2D | 97.0% | 74.5% | 89.1% |
| 48 h | 5 on / 2 off | 96.6% | 51.7% | 87.4% |
標的半減期6 hでは、Q2Dの最大分解率はQDより高いが、最低値と平均値は低い。48 hでは分解を比較的維持するが、Q2Dや2日休薬での最低値はQDより低下する。「深く分解した」ことと「必要な期間、抑え続けた」ことを同一視すると、この差を見落とす。
作用部位への残留が投与法の差に与える影響
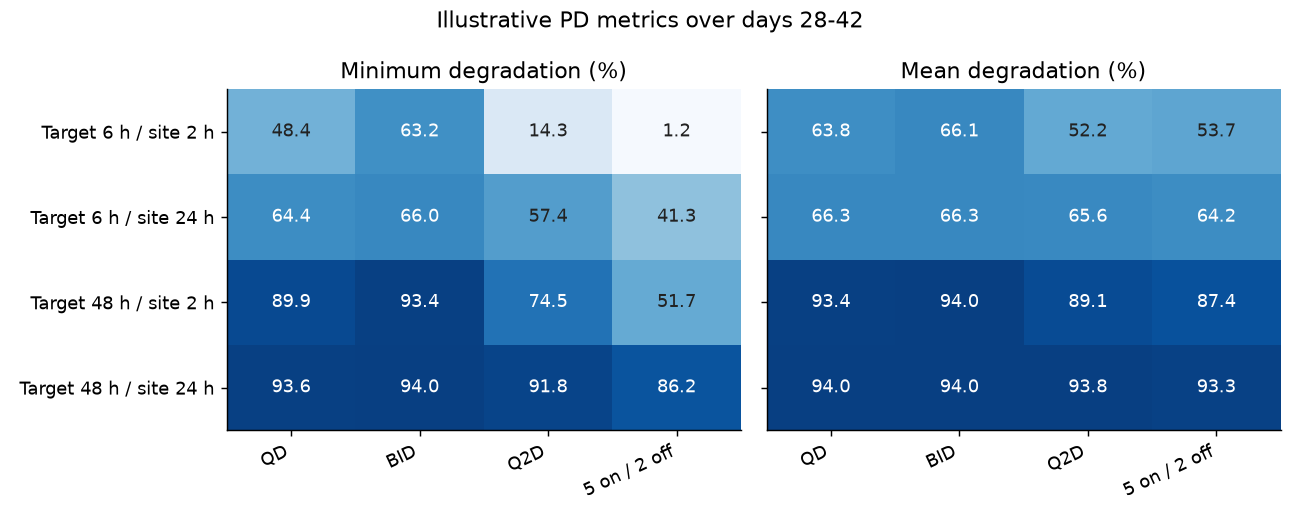
図4: 最後の14日間の指標。作用部位平衡化が遅い条件では曝露が平滑化され、投与頻度間の差が小さくなる。本図の値は信頼区間や患者集団の予測値ではなく、4つの固定パラメータ条件の結果である。
同じ血漿PKと同じ長期平均投与量でも、標的turnoverと作用部位動態の仮定でPDの比較結果は変わる。今回の16条件だけから、間欠投与の臨床的な成立条件や最適投与法は決められない。
数値実装の検証
計算刻みを0.25 hから0.125 hへ変えたとき、基準条件の最大・最低・平均・閾値時間指標の差は最大0.001ポイント未満だった。また、全条件で標的量が0〜1に収まり、薬物作用ゼロでの回復が解析解と一致することを確認した。この検証は数値実装の確認であり、実薬や患者への予測性能の検証ではない。
考察
比較すべき候補は、最大分解率、投与前分解率、固定期間内の最低値、平均分解率、分解率の積分、閾値を超える時間である。
\[ \bar D=\frac{1}{L}\int_{t_0}^{t_0+L}D(t)\,dt,\qquad AUC_D=\int_{t_0}^{t_0+L}D(t)\,dt \]
同じ評価期間では \(AUC_D=L\bar D\) なので、これらを独立した情報として競わせても意味はない。投与間隔が異なる比較では、AUCの積分窓を揃える必要がある。
\[ T_{D>D^*}=\int_{t_0}^{t_0+L}\mathbf 1\{D(t)>D^*\}\,dt \]
配布コードでは80%を便宜的な閾値として計算している。しかし、80%がER薬効に必要だという根拠を与えてはいない。閾値を決めるには、PDと薬効の対応データ、別条件への予測検証、候補指標間の相関の点検が必要である。
腫瘍体積データを加える場合は、vehicle群で自然増殖を確かめ、その後に標的分解から下流応答・腫瘍へつなぐモデルを検討する。増殖抑制と細胞死を区別し、複数用量の全時系列を使う。本記事ではそれを実施していない。3つのTGIと終了時PDだけから、分解の必要閾値や腫瘍kill速度を推定してはいけない。
同じ研究内で用量を1つ残す検証はheld-out validationであり、独立した別研究による外部検証とは呼び分ける。群平均へのfitは個体データを使うPopPKやNLME解析の代わりにならない。
単調モデルで説明できない挙動
今回のモデルにはhook effectを含めていない。高用量なら必ず起こる現象とも仮定していないため、高濃度側で分解が弱まる挙動はこの式からは出てこない (3, 4)。
また、薬物が作用部位に残ることと、標的の回復が遅いことは、終点の分解率だけでは区別できなかった。同じ最大分解率を示す条件でも、次回投与直前の標的量は異なり得る。公開データで決まらない回復速度を仮定したまま、特定薬のQDとQ2Dの優劣まで結論することはできない。
結論
同じ長期平均投与量でも、最大分解率が高い投与法ほど分解を維持するとは限らなかった。標的の回復と作用部位の動態を仮定した比較であり、実薬の最適投与間隔を求めた結果ではない。
表7 解析で示された範囲
| Category | What this article reached |
|---|---|
| Public observations | Divergence between plasma and tumor concentrations; different dose responses for end-of-study ER degradation and TGI |
| Calculated here | Ratios of published concentrations; PD trajectories and metrics under 16 assumed conditions |
| Estimated here | No parameters of an actual drug were estimated |
| Implications that depend on assumptions | Maximal degradation alone may mislead comparisons of dosing frequency; recovery and retention need to be distinguished |
| Questions not yet answerable | The required ER degradation, the optimal interval for an actual drug, target attainment in a patient population, clinical efficacy and safety |
今回の16条件は仮定したPD軌跡であり、実薬の係数を推定した結果ではない。作用部位の残留と標的の回復は、公開された終了時点の分解率だけからは分離できず、追加測定どうしの価値の大小もこの解析では決まっていない。
データとコードの公開状況
解析コード・入力値・結果・実行済みノートブックをダウンロード。図は本記事のコードで作成した。論文の図画像を転載していない。
python -m pip install -r requirements.txt
python analysis.py
data/public-concentrations.csvは論文本文の集約値の転記、results/regimen-metrics.csvは仮定したシミュレーションの結果である。両者を同じ観測データとして扱わない。
参照
- Gough SM, Flanagan JJ, Teh J, Andreoli M, Rousseau E, Pannone M, et al. Oral Estrogen Receptor PROTAC Vepdegestrant (ARV-471) Is Highly Efficacious as Monotherapy and in Combination with CDK4/6 or PI3K/mTOR Pathway Inhibitors in Preclinical ER+ Breast Cancer Models. Clinical Cancer Research. 2024;30(16):3549–3563. doi:10.1158/1078-0432.CCR-23-3465. Open full text.
- Acharyya RK, Rej RK, Hu B, Chen Z, Wu D, Lu J, et al. Discovery of ERD-1233 as a Potent and Orally Efficacious Estrogen Receptor PROTAC Degrader for the Treatment of ER+ Human Breast Cancer. Journal of Medicinal Chemistry. 2024;67(21):19010–19037. doi:10.1021/acs.jmedchem.4c01521. Open full text.
- Haid RTU, Reichel A. Transforming the Discovery of Targeted Protein Degraders: The Translational Power of Predictive PK/PD Modeling. Clinical Pharmacology & Therapeutics. 2024;116(3):770–781. doi:10.1002/cpt.3273. Author manuscript.
- Quiroga A, Gutierrez PM, Nyoni L, Cureton N, Lawson M, Smith A, et al. Abstract 5019: Preclinical mechanistic PK/PD/Efficacy modeling for AZD4241, a novel oral estrogen receptor (ER) degrader (PROTAC), to support dose selection during early clinical development. [Conference abstract] Cancer Research. 2026;86(7 Suppl):5019. doi:10.1158/1538-7445.AM2026-5019.
- Yang DZ, Masters JC, Wang H, Tran L, Zhang Y, Lee KC, et al. Population Pharmacokinetics and Exposure–Response Analyses of Vepdegestrant, a First‐in‐Class PROteolysis‐TArgeting Chimera Estrogen Receptor Degrader. The Journal of Clinical Pharmacology. 2026;66(8):e70252. doi:10.1002/jcph.70252. Open full text. The parameters of this model were not used in the simulations reported here.
- US Food and Drug Administration. FDA approves vepdegestrant for ER-positive, HER2-negative, ESR1-mutated advanced or metastatic breast cancer [Internet]. 2026 May 1 [cited 2026 Oct 27]. Approval announcement.